1. Reversibilidad, irreversibilidad y flecha del tiempo
La expansión de Joule—Gay-Lussac se introdujo en la lección 5. Recordemos que se trata de la expansión de un gas en el vacío. Inicialmente, el gas está confinado en una parte de volumen de un recinto rígido y adiabático, vacío en el resto y de volumen total . Al retirar la pared que lo retiene, el gas se extiende espontáneamente por todo el recinto y se establece un nuevo equilibrio.
Esta transformación no solo está permitida por el primer principio, sino que es trivial desde el punto de vista energético. Como vimos, durante la expansión no se realiza trabajo contra el vacío, por lo que , y las paredes son adiabáticas, por lo que . El primer principio concluye que
Por tanto, este balance energético no prohíbe la transformación inversa. Sin embargo, la experiencia cotidiana nos enseña que nunca se produce a nuestra escala: no vemos que el aire de una habitación se confine espontáneamente en un rincón dejando vacío todo lo demás. Otros fenómenos de este tipo son muy habituales. Un huevo cocido (incluso muy lentamente) no vuelve a estar crudo por sí solo. El calor pasa espontáneamente de los cuerpos calientes a los fríos, y nunca en sentido contrario, etc.
Estas experiencias muestran que existe un sentido particular, privilegiado, de la evolución termodinámica de un sistema que el primer principio por sí solo no describe. Para llegar al segundo principio de la teoría, planteémonos primero si la transformación inversa es realizable. Cuando la transformación inversa es posible, la transformación original se denomina reversible; en caso contrario, se denomina irreversible.
¿Es reversible la expansión de Joule—Gay-Lussac? En el lenguaje corriente, podríamos entender que esto significa que es posible devolver el gas a su estado inicial. En ese caso, es evidentemente cierto. Basta con comprimir el gas hasta el volumen , esperar a que recupere su temperatura inicial y volver a colocar la pared. Pero es fundamental entender que, al hacerlo, hemos invertido la transformación únicamente desde el punto de vista del sistema, y que este procedimiento no constituye la inversa de la expansión para todo el «Universo», es decir, para el sistema y su exterior.
En efecto, para comprimir el gas, que aquí suponemos ideal, el exterior debe suministrarle trabajo. Si la compresión se realiza, por ejemplo, a temperatura constante, el gas cede esa energía en forma de calor. Al terminar la operación, el gas ha recuperado su estado inicial, pero el exterior ha perdido trabajo y ha recibido calor a cambio: la restauración del sistema ha modificado el estado del mundo exterior.
La distinción es sutil pero esencial. En una transformación irreversible que decidimos invertir, el propio sistema ha perdido la memoria de haber experimentado la transformación , puesto que ha vuelto al estado , pero el exterior conserva una huella o, si se quiere, una memoria de ella. Esquemáticamente:
con . Lo que caracteriza a una transformación irreversible es que no se puede borrar por completo. Cualquier intento de borrar la huella dejada en el entorno solo puede transferirla a otro sistema, y así sucesivamente.
Una memoria física no es más que la huella de un acontecimiento pasado presente en un sistema. Todos los dispositivos de registro son sistemas físicos cuyo estado actual depende de lo sucedido anteriormente. Incluso nuestra memoria se basa en un estado particular del cerebro, correlacionado con un acontecimiento anterior. El estado futuro conserva la memoria del estado pasado, mientras que el estado pasado no conserva la memoria del estado futuro. En otras palabras, la flecha del tiempo y la posibilidad de formar memorias parecen designar lo mismo.1
En este sentido preciso, la termodinámica, al modelizar las transformaciones irreversibles, imborrables, introduce lo que llamamos la flecha termodinámica del tiempo.
Por supuesto, el lector atento habrá observado que no hemos demostrado que la expansión en el vacío sea irreversible. Hemos mostrado que fracasa un intento particular de restaurar el sistema y su entorno. Afirmar que esto ocurre con cualquier transformación concebible es un enunciado universal mucho más fuerte, cuya justificación requiere nuevas herramientas. Ese será el papel del segundo principio de la termodinámica. Este principio introduce la entropía, una nueva magnitud capaz precisamente de mostrar que se ha producido una modificación en algún lugar y que no puede borrarse sin trasladarse.
2. Las transformaciones reversibles
Para llegar al segundo principio, introduzcamos ahora, como contrapunto, una clase particular de transformaciones termodinámicas. La siguiente definición resume lo que acabamos de decir.
Si ninguna transformación de retorno permite esta restauración completa, la transformación inicial se denomina globalmente irreversible.
Por tanto, los estados inicial y final del sistema por sí solos no bastan para decidir si hay reversibilidad: también es necesario conocer las modificaciones producidas en su exterior.
Esta definición es global. Se refiere al resultado de la transformación para el sistema y para todo lo que ha participado en ella, pero no especifica el camino seguido. Solo pregunta si puede borrarse toda huella de la transformación. En particular, no exige que la transformación de retorno recorra exactamente, en sentido inverso, el camino de la transformación inicial.
La definición adoptada aquí difiere de la de la mayoría de los manuales. Por eso le añadimos el adjetivo «global». Las presentaciones habituales suelen reunir bajo un mismo término dos ideas distintas: la restauración del sistema y su exterior, por un lado, y la posibilidad de recorrer el mismo camino en sentido inverso, por otro. Es el caso, por ejemplo, del manual de Çengel y Boles [5]. Otras presentaciones insisten sobre todo en la segunda caracterización; véase, por ejemplo, el manual de Atkins y de Paula [6]. Sin embargo, nos parece importante distinguirlas claramente. Lieb y Yngvason [7] proponen un enfoque de espíritu similar al nuestro, aunque diferente, en su reconstrucción axiomática de la termodinámica.
Adoptaremos, por tanto, la siguiente definición complementaria.
Entonces puede recorrerse de nuevo el camino inicial: se invierte cada etapa infinitesimal y se encadenan las etapas invertidas en orden contrario. Así, si la transformación directa recorre la sucesión
la transformación inversa puede recorrer exactamente la misma sucesión en sentido contrario. Los intercambios térmicos y mecánicos cambian entonces de signo en cada etapa. La transformación inversa es, por así decirlo, la película de la transformación inicial reproducida al revés.
La reversibilidad local implica, por construcción, la reversibilidad global. La recíproca no es cierta a priori, pues una restauración global podría seguir otro camino. Como la expansión en el vacío no es cuasiestática, no puede ser localmente reversible, pero esto todavía no demuestra que sea globalmente irreversible.
¿Por qué introducir esta distinción, que no siempre se hace explícitamente en los cursos de termodinámica? Porque la experiencia muestra que la noción de reversibilidad resulta muy difícil para quien empieza. En particular, confundir las intuiciones global y local genera un problema importante: con demasiada frecuencia se confunde la definición de reversibilidad con las condiciones físicas de reversibilidad, es decir, las hipótesis operativas que permiten considerar reversible una transformación termodinámica real.
Examinemos estas condiciones. En primer lugar, la lentitud de una transformación no basta. Una transferencia térmica puede hacerse tan lenta como se quiera interponiendo una pared muy poco conductora entre dos cuerpos. Mientras sus temperaturas difieran en una cantidad finita, la transferencia de calor seguirá siendo irreversible.
El carácter cuasiestático, necesario para la reversibilidad local, tampoco basta. Consideremos un gas comprimido muy lentamente por un pistón con rozamiento. El gas puede permanecer en todo instante arbitrariamente cerca de un estado de equilibrio mecánico. Sin embargo, una parte del trabajo suministrado se transforma en calor por el rozamiento. Cuando el gas vuelve después a su estado inicial, ese calor subsiste en algún lugar del exterior: la transformación ha dejado una huella.
El rozamiento es solo una de las causas de irreversibilidad. Por eso se habla a menudo de una «transformación cuasiestática sin disipación». Esta expresión, empleada en sentido amplio, significa que el sistema pasa por una sucesión de estados de equilibrio y que la transformación se realiza mediante diferencias infinitesimales de presión, temperatura o potencial químico, sin rozamiento, viscosidad ni histéresis. En el marco habitual de la termodinámica, estas condiciones permiten construir una transformación localmente reversible. Son condiciones de realización, no la definición general de reversibilidad.
Las transformaciones localmente reversibles así construidas son límites ideales. Una transformación real puede aproximarse a ellas tanto como permitan los dispositivos experimentales, pero cualquier diferencia finita de presión, temperatura o potencial químico, así como cualquier fenómeno disipativo, produce una irreversibilidad residual.
3. Hacia una nueva función de estado
La otra ventaja de la definición global de reversibilidad es que pone de manifiesto tanto una dificultad estructural como la manera de resolverla.
La dificultad es la siguiente. Para demostrar que una transformación es reversible, basta encontrar una transformación de retorno que restaure por completo el sistema y su exterior. Para demostrar que es irreversible, hay que establecer que no existe ninguna transformación de ese tipo, algo mucho más difícil.
Esto sugiere una solución. La definición global no pregunta cómo debe efectuarse el retorno, sino únicamente si es posible conectar los estados inicial y final del sistema completo . Sería, por tanto, especialmente útil disponer de una función de estado cuya variación tuviera un signo impuesto para cualquier transformación posible. Esa función permitiría decidir inmediatamente si la transformación inversa es posible o no. Imaginemos que disponemos de una función de estado , aditiva, que satisface, para cualquier transformación posible, el siguiente criterio:
Entonces tendremos:
En particular, si una transformación produce , una transformación que restaurase el estado inicial del sistema completo debería producir la variación opuesta, puesto que es una función de estado. Tendríamos así , lo que demuestra que esa transformación de retorno es imposible. La sección 9 establecerá las demás implicaciones y justificará toda la caracterización anunciada. Así funcionará el segundo principio de la termodinámica. La magnitud se denomina entropía. El hecho de que la entropía total no disminuya constituye la formulación entrópica del segundo principio.
Hay entonces dos vías para construir la teoría. La primera consiste en postular directamente la existencia de la entropía y su principio de aumento, y después caracterizar las transformaciones reversibles e irreversibles a partir de esta magnitud. Este enfoque basado en postulados está especialmente bien desarrollado en el libro de Callen [8]. La segunda vía, más histórica, parte de las máquinas térmicas para llegar a los teoremas de Carnot y Clausius, y después a la entropía. Es la que seguiremos aquí.
4. El segundo principio: enunciados operativos
En toda la discusión sobre máquinas térmicas que sigue, el fluido de trabajo es un sistema cerrado: no intercambia materia con el exterior. Describe un ciclo cerrado, es decir, recupera su estado termodinámico inicial al final de cada ciclo. Por tanto, su variación de energía interna en un ciclo es nula, , aunque haya intercambiado calor y trabajo con el exterior.
Comenzamos esta lección observando que el calor pasa espontáneamente del cuerpo caliente al frío, y nunca en sentido contrario. En 1850, Clausius convirtió esta observación en un principio más general: entre un foco caliente y un foco frío es imposible interponer un sistema termodinámico cuyo único efecto sea invertir esa transferencia espontánea.
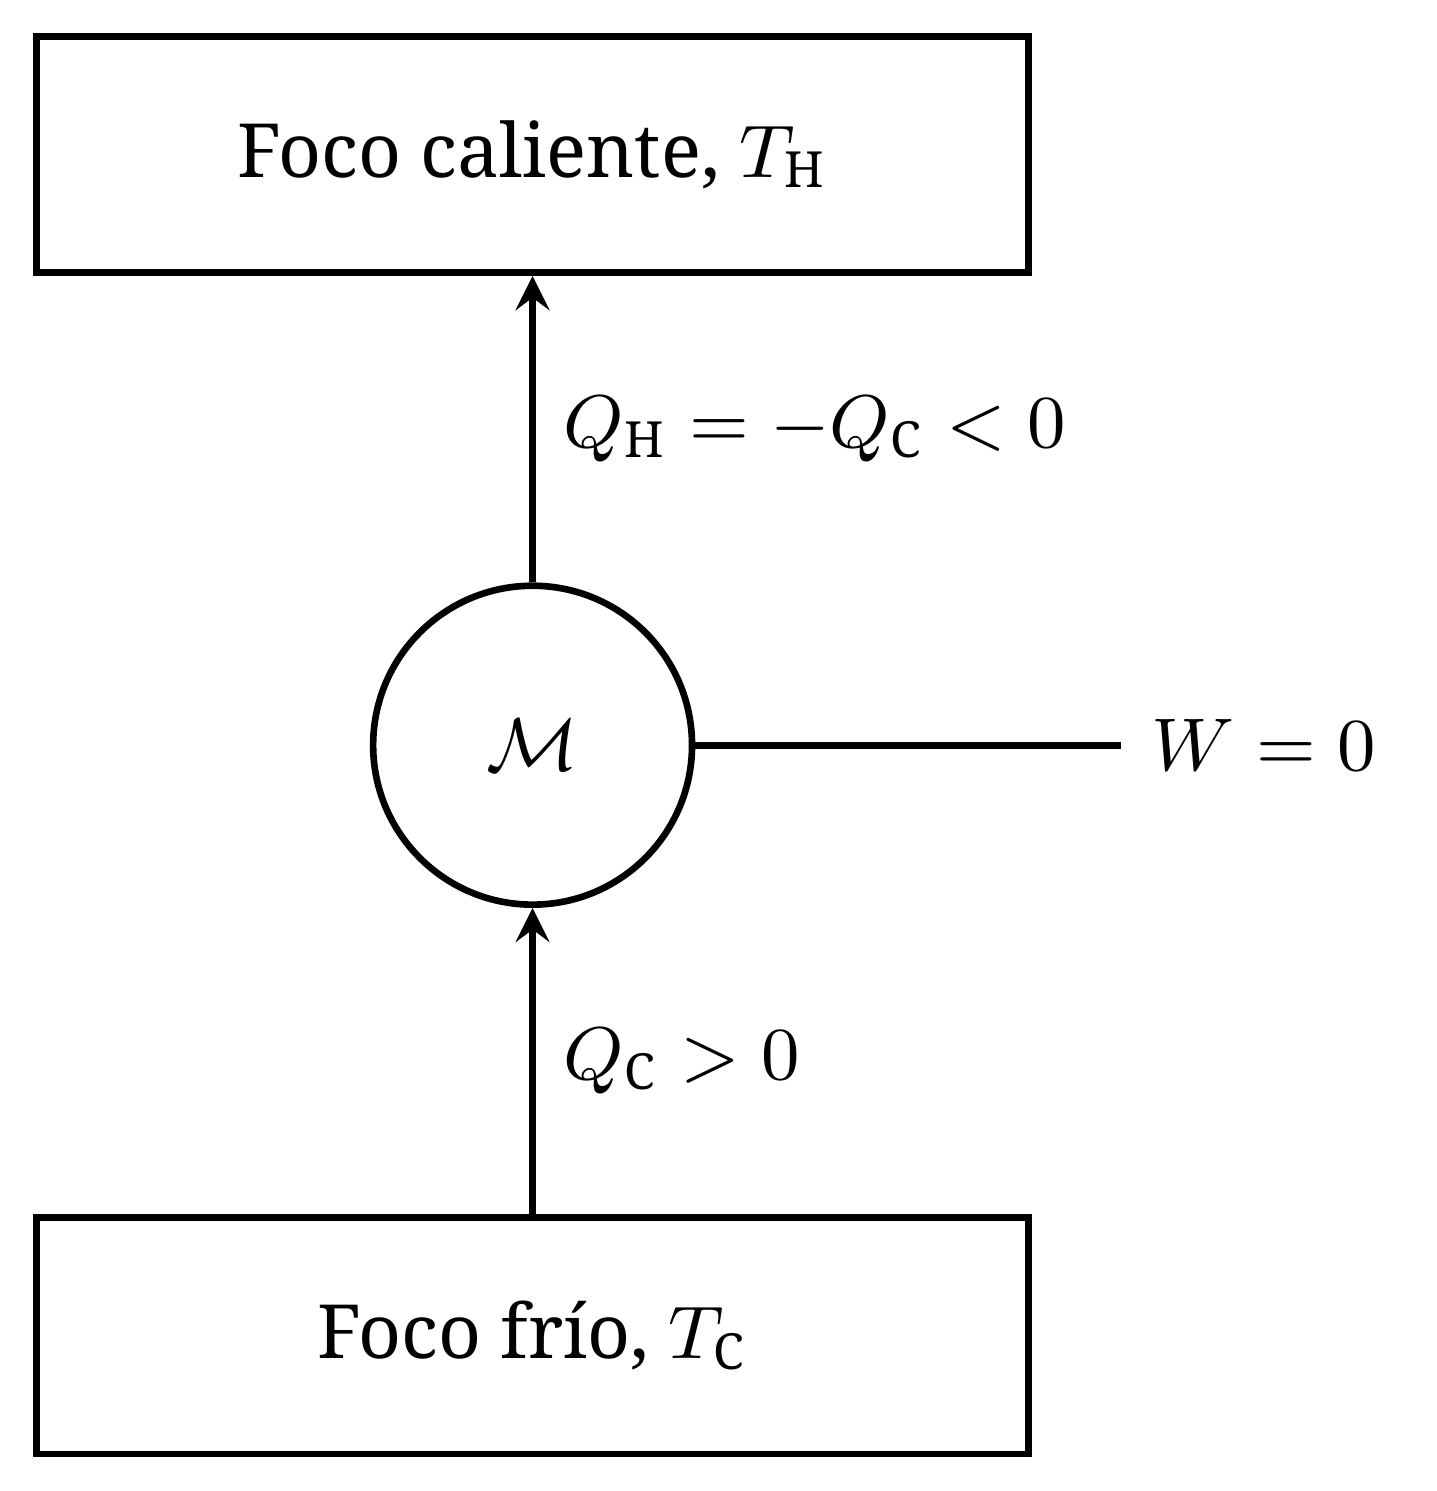
Las palabras único efecto son esenciales. Un refrigerador sí transfiere calor del foco frío al caliente, pero para ello debe recibir trabajo del exterior. Este enunciado no puede deducirse del primer principio. Constituye un nuevo principio físico, que demostraremos equivalente a la existencia de la entropía y a sus propiedades. Para realizar esta construcción necesitaremos otra formulación, propuesta por Kelvin en 1851 y precisada posteriormente por Planck.
Ya encontramos este enunciado en la primera lección. Es el que prohíbe la existencia de un aire acondicionado perfecto, que enfriase un apartamento extrayéndole calor y convirtiese íntegramente esa energía térmica en trabajo útil.
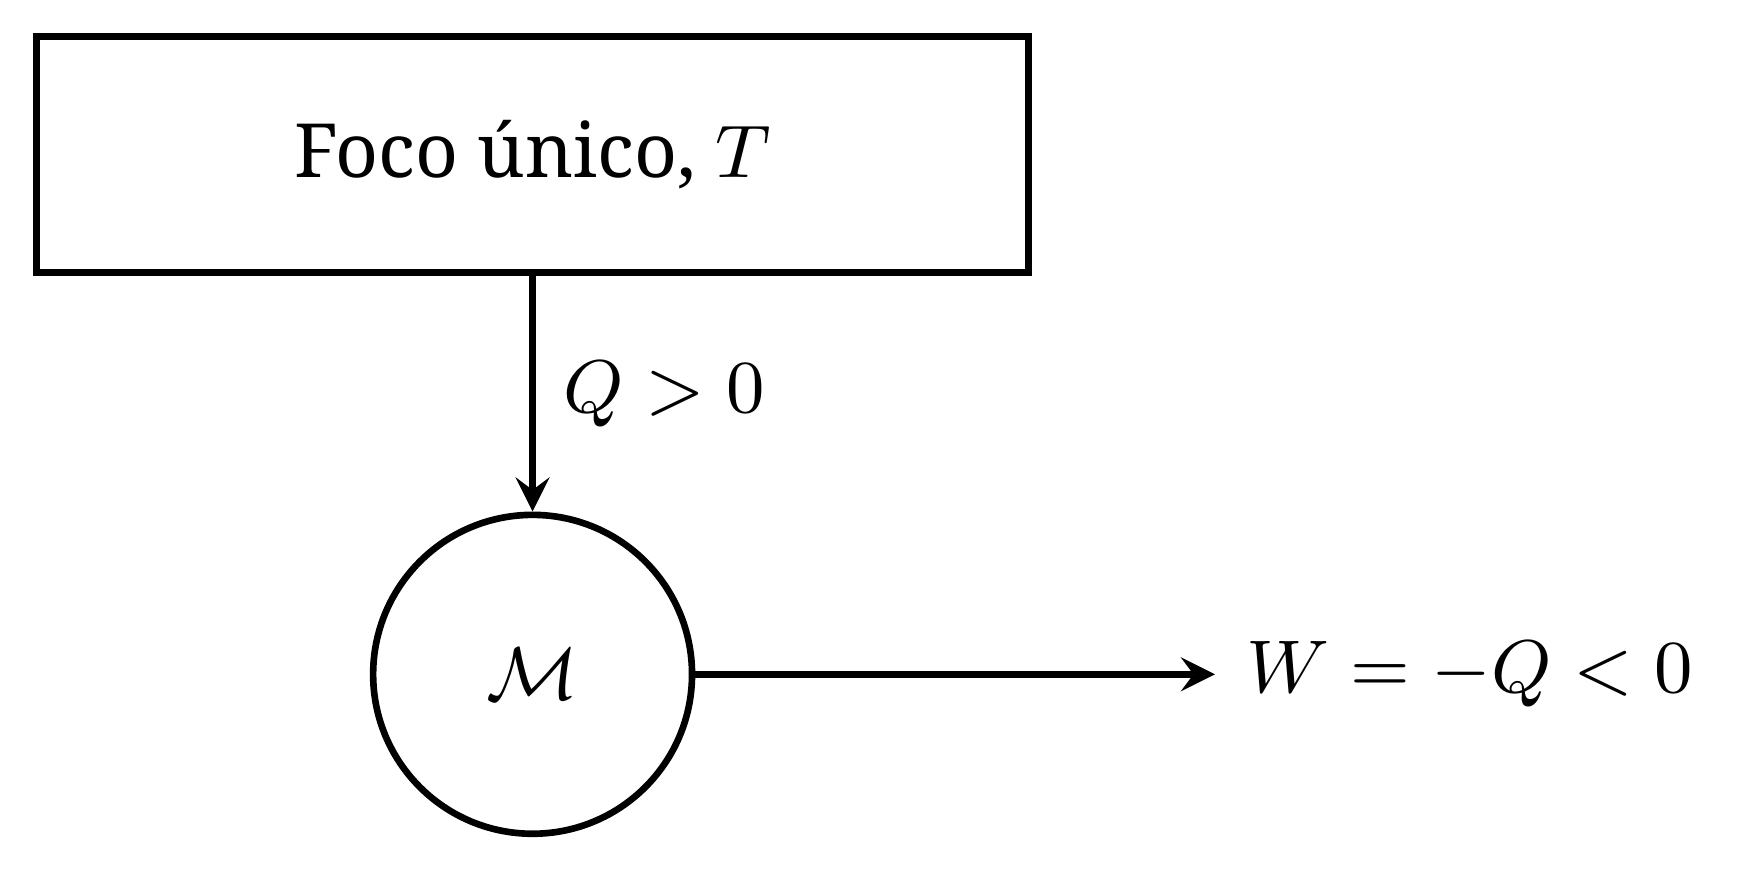
El siguiente teorema relaciona estos dos enunciados.
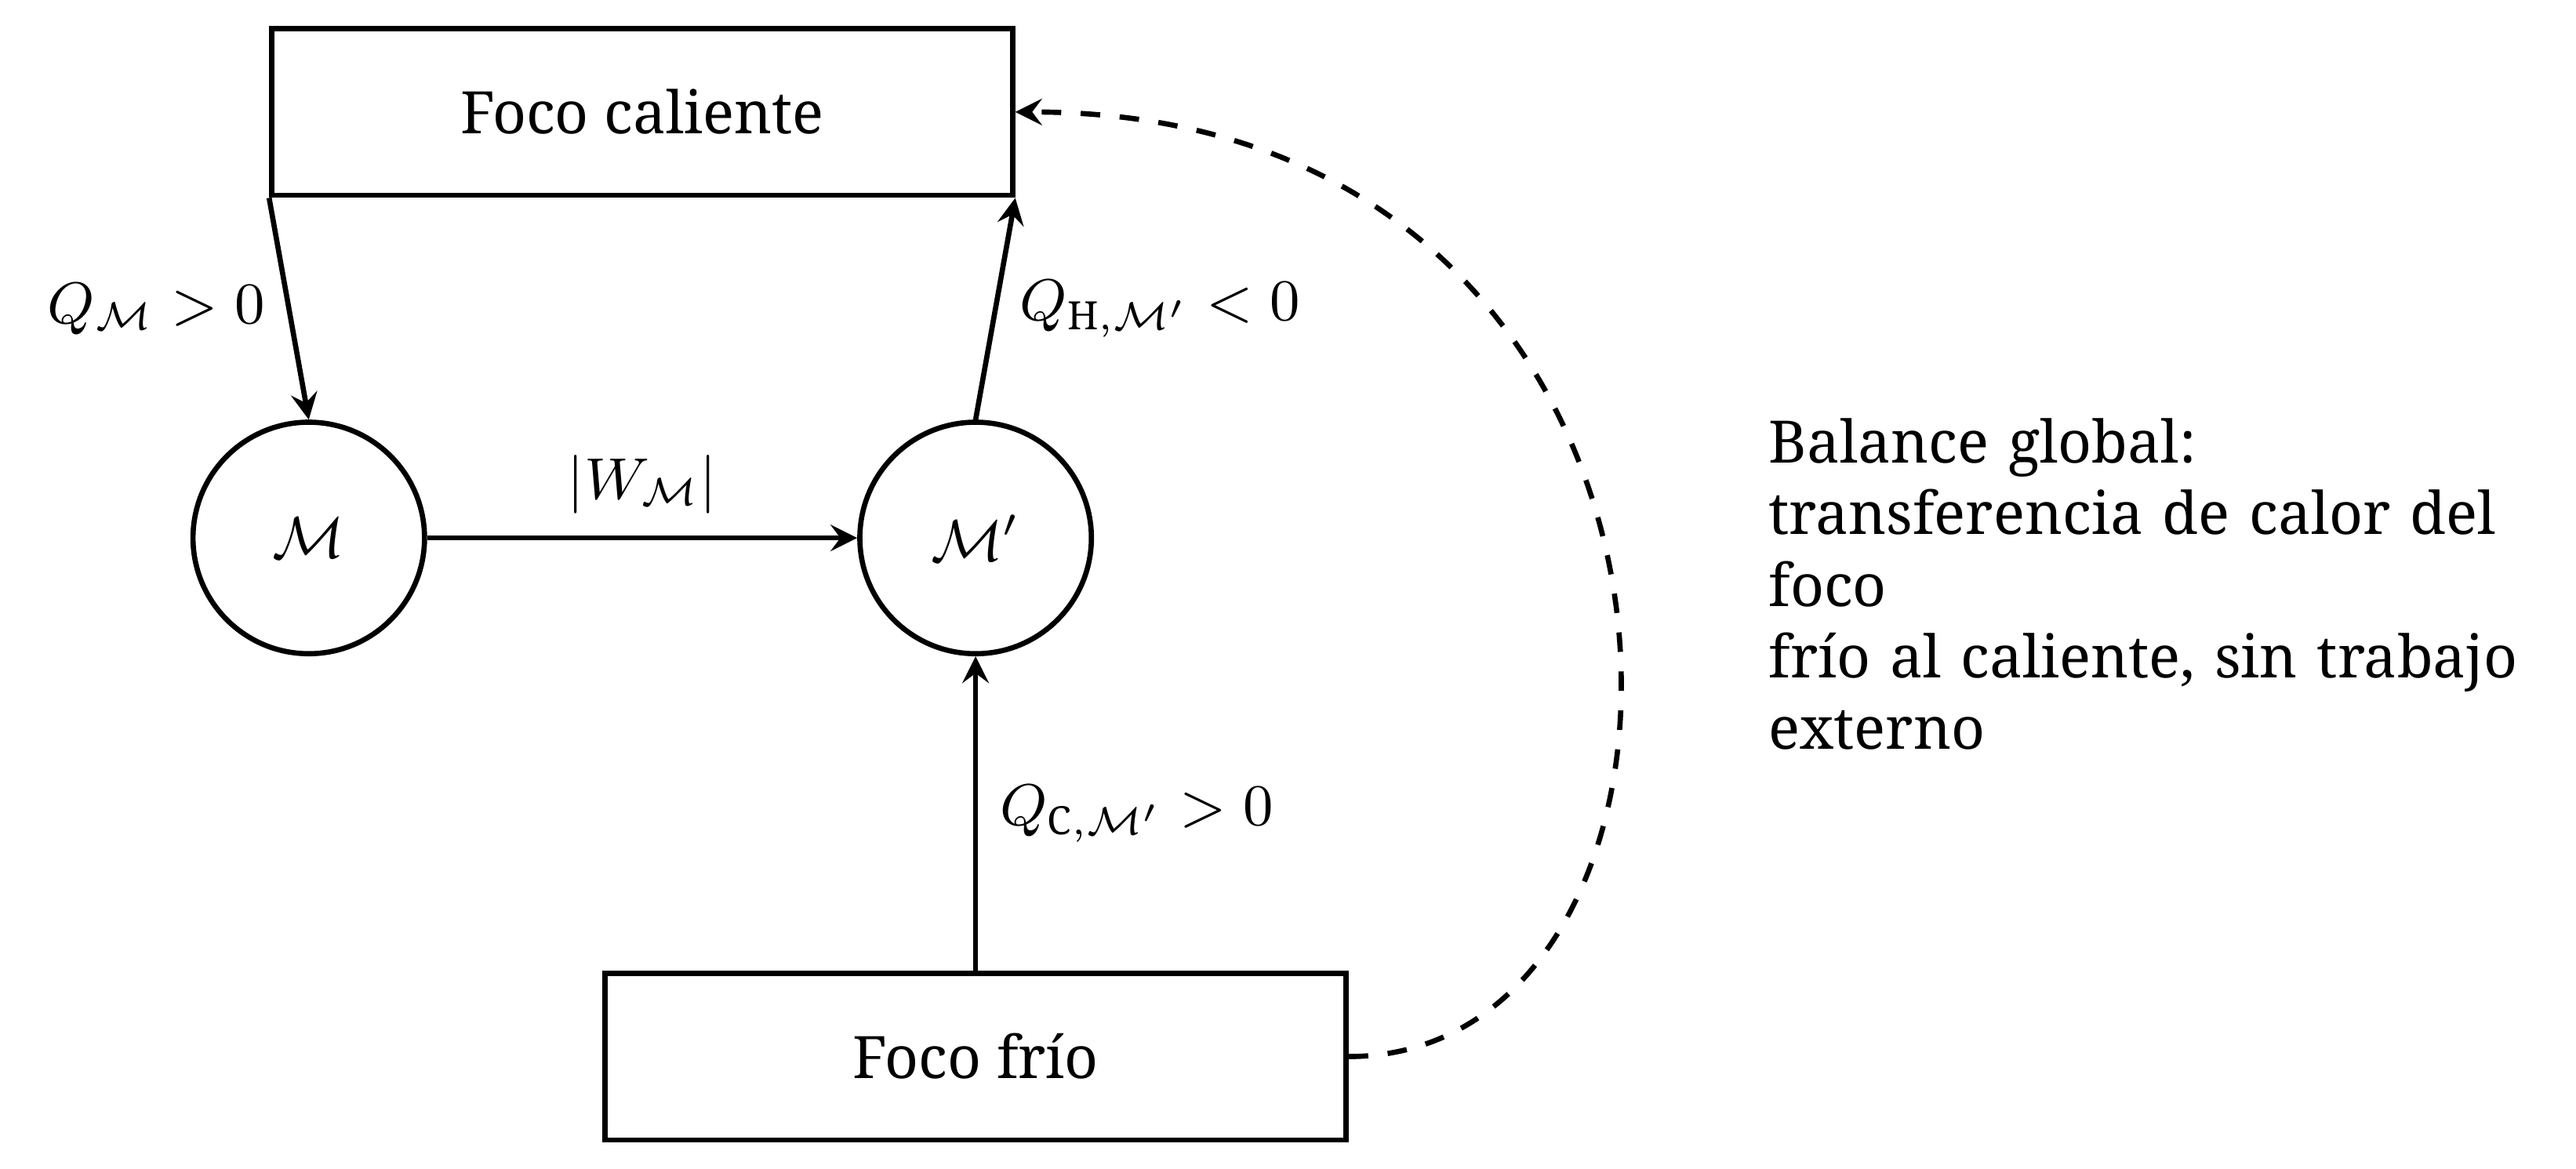
Demostración.
Al reunir las dos máquinas, sus trabajos se compensan. El balance de los calores que el conjunto recibe del termostato caliente es, por tanto,
El único efecto del conjunto es extraer calor del termostato frío y cederlo al caliente. Se viola el enunciado de Clausius.
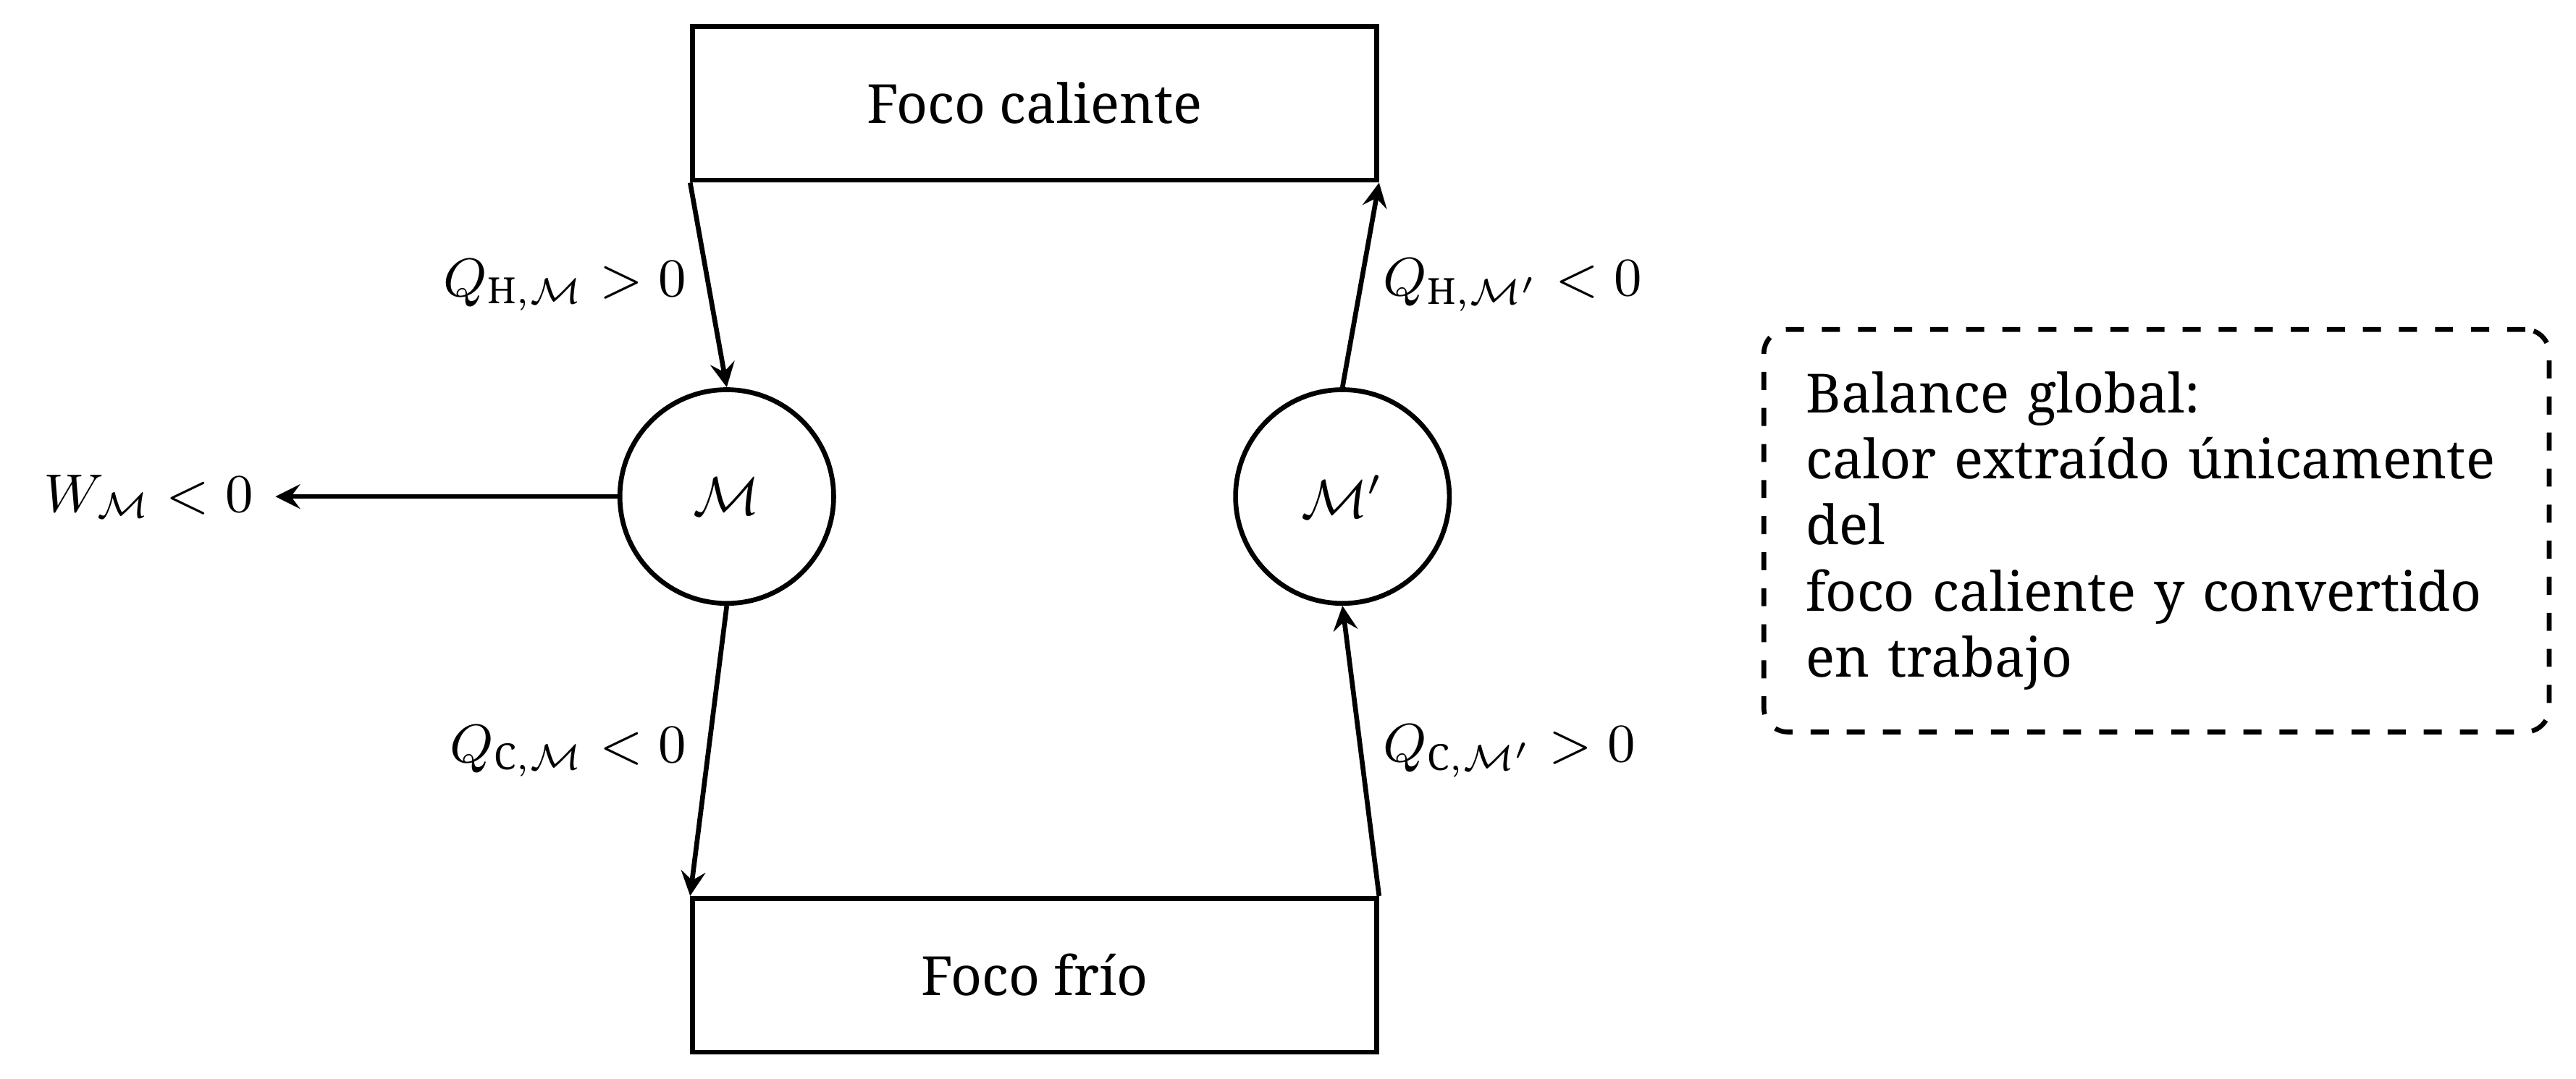
Supongamos, recíprocamente, que el enunciado de Clausius es falso. Existiría una máquina capaz de extraer un calor del termostato frío y ceder la misma cantidad al caliente sin recibir trabajo. Acoplémosla a un motor ordinario que funcione entre los mismos termostatos. Ajustamos las máquinas para que extraiga exactamente el calor cedido por el motor al termostato frío:
El intercambio neto con el termostato frío se anula. El primer principio muestra entonces que el calor neto extraído del termostato caliente es igual en valor absoluto al trabajo suministrado por el motor. El conjunto convertiría, por tanto, en trabajo un calor extraído de un único termostato. Se violaría el enunciado de Kelvin.
Estos enunciados nos permitirán establecer los teoremas de Carnot sobre el rendimiento de las máquinas térmicas y después la desigualdad de Clausius, a partir de la cual construiremos la entropía.
5. Los teoremas de Carnot
En la primera lección presentamos la termodinámica como una teoría nacida de la búsqueda de máquinas térmicas más eficientes. La pregunta central era si existe un límite fundamental al rendimiento de un motor, independiente de las dificultades técnicas particulares de su construcción. Ahora podemos responder con precisión. Las demostraciones siguientes pueden omitirse en una primera lectura: inicialmente es más importante entender la secuencia teoremas de Carnot desigualdad de Clausius construcción de la entropía. Más adelante se podrá volver a las demostraciones.
Consideremos primero máquinas ditérmicas, que funcionan entre solo dos termostatos: uno caliente a temperatura y otro frío a temperatura . Cuando funciona como motor, la máquina recibe un calor del termostato caliente y un calor del frío. Es decir, cede al termostato frío la cantidad de calor . También recibe un trabajo , lo que significa que suministra al exterior el trabajo . El primer principio impone .
Para comparar la eficiencia de estos motores, introduzcamos su rendimiento.
5.1. El rendimiento máximo
y, si el ciclo de es globalmente irreversible, la desigualdad es estricta: .
Demostración.
En otras palabras, para un mismo trabajo, el motor , supuesto más eficiente, extrae del termostato caliente menos calor del que le devuelve el ciclo inverso de . El termostato caliente recibe, por tanto, un calor neto. Los trabajos de las dos máquinas se compensan y ambos fluidos de trabajo vuelven a sus estados iniciales. Por conservación de la energía, el calor recibido por el termostato caliente se ha extraído íntegramente del frío. El único efecto del conjunto sería transferir calor del foco frío al caliente sin aporte de trabajo. Esto contradice el enunciado de Clausius.
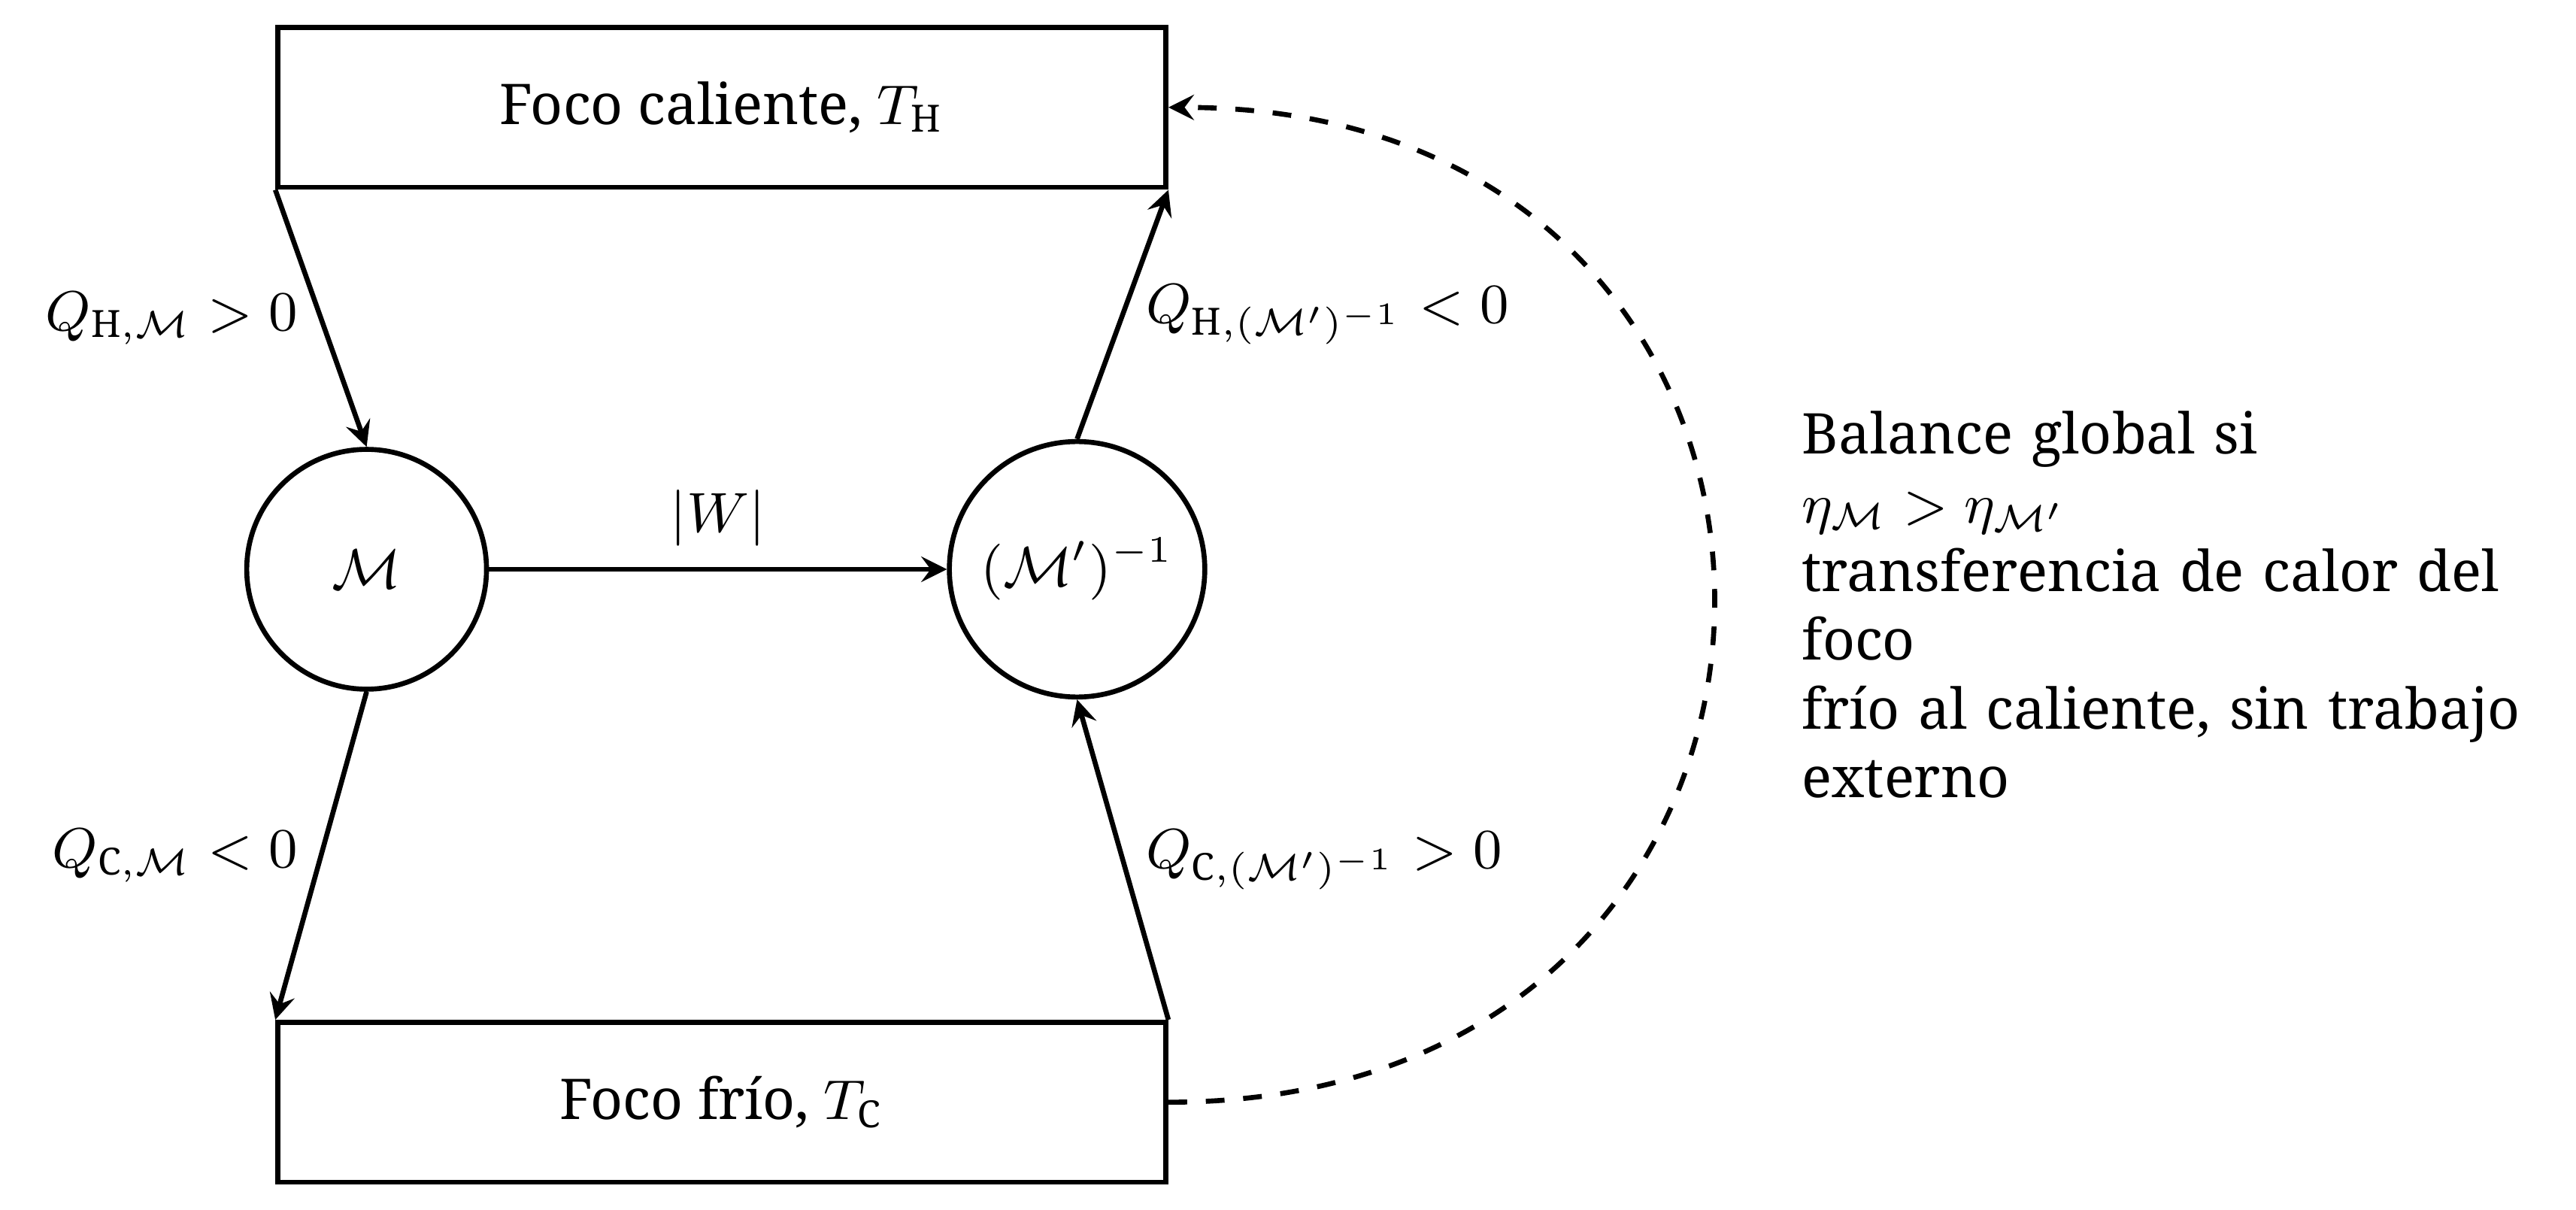
La hipótesis inicial es, por tanto, imposible y .
Consideremos ahora el caso de igualdad: . Con el mismo acoplamiento y ajuste de las máquinas, los intercambios de trabajo y calor se compensan ahora exactamente. Esto significa que el ciclo de es globalmente reversible. Para entenderlo, imaginemos las dos operaciones una después de otra. Primero hacemos funcionar como motor: vuelve a su estado inicial, pero los dos termostatos y la fuente de trabajo han sido modificados. Después dejamos en reposo y hacemos funcionar en sentido inverso, suministrándole el trabajo recogido anteriormente. Esta segunda operación anula exactamente las modificaciones de los dos termostatos y de la fuente de trabajo. La máquina auxiliar también vuelve a su estado inicial, puesto que realiza un ciclo. Al terminar las dos operaciones, el sistema y todo su exterior, incluida la máquina auxiliar, han recuperado sus estados iniciales. Este es precisamente el retorno que exige la definición de reversibilidad global. Así, la igualdad de rendimientos implica que el ciclo de es globalmente reversible. Por contraposición, si el ciclo es globalmente irreversible, la igualdad queda excluida y . Sin embargo, este razonamiento no demuestra que el ciclo de sea localmente reversible. Hemos borrado sus efectos sobre el exterior mediante otra máquina, sin hacer que recorra sus propios estados en sentido inverso. Con las definiciones adoptadas en esta lección, la desigualdad estricta queda, por tanto, establecida para un ciclo globalmente irreversible. El mero hecho de que un ciclo no sea localmente reversible todavía no basta para concluir que su rendimiento es estrictamente menor.Demostración.
Observación: la escala absoluta de temperatura.
El segundo teorema hace universal el cociente de una máquina localmente reversible. Permite así definir una temperatura absoluta independiente del fluido de trabajo, que corresponde a la escala Kelvin (véanse los detalles en la sección 11.1).
Para calcular el rendimiento universal basta calcularlo en un caso particular.
5.2. El ciclo de Carnot del gas ideal
Este ciclo utiliza un gas ideal y consta de dos transformaciones isotérmicas conectadas por dos transformaciones adiabáticas, todas ellas localmente reversibles. Denotemos por , , y sus cuatro vértices:
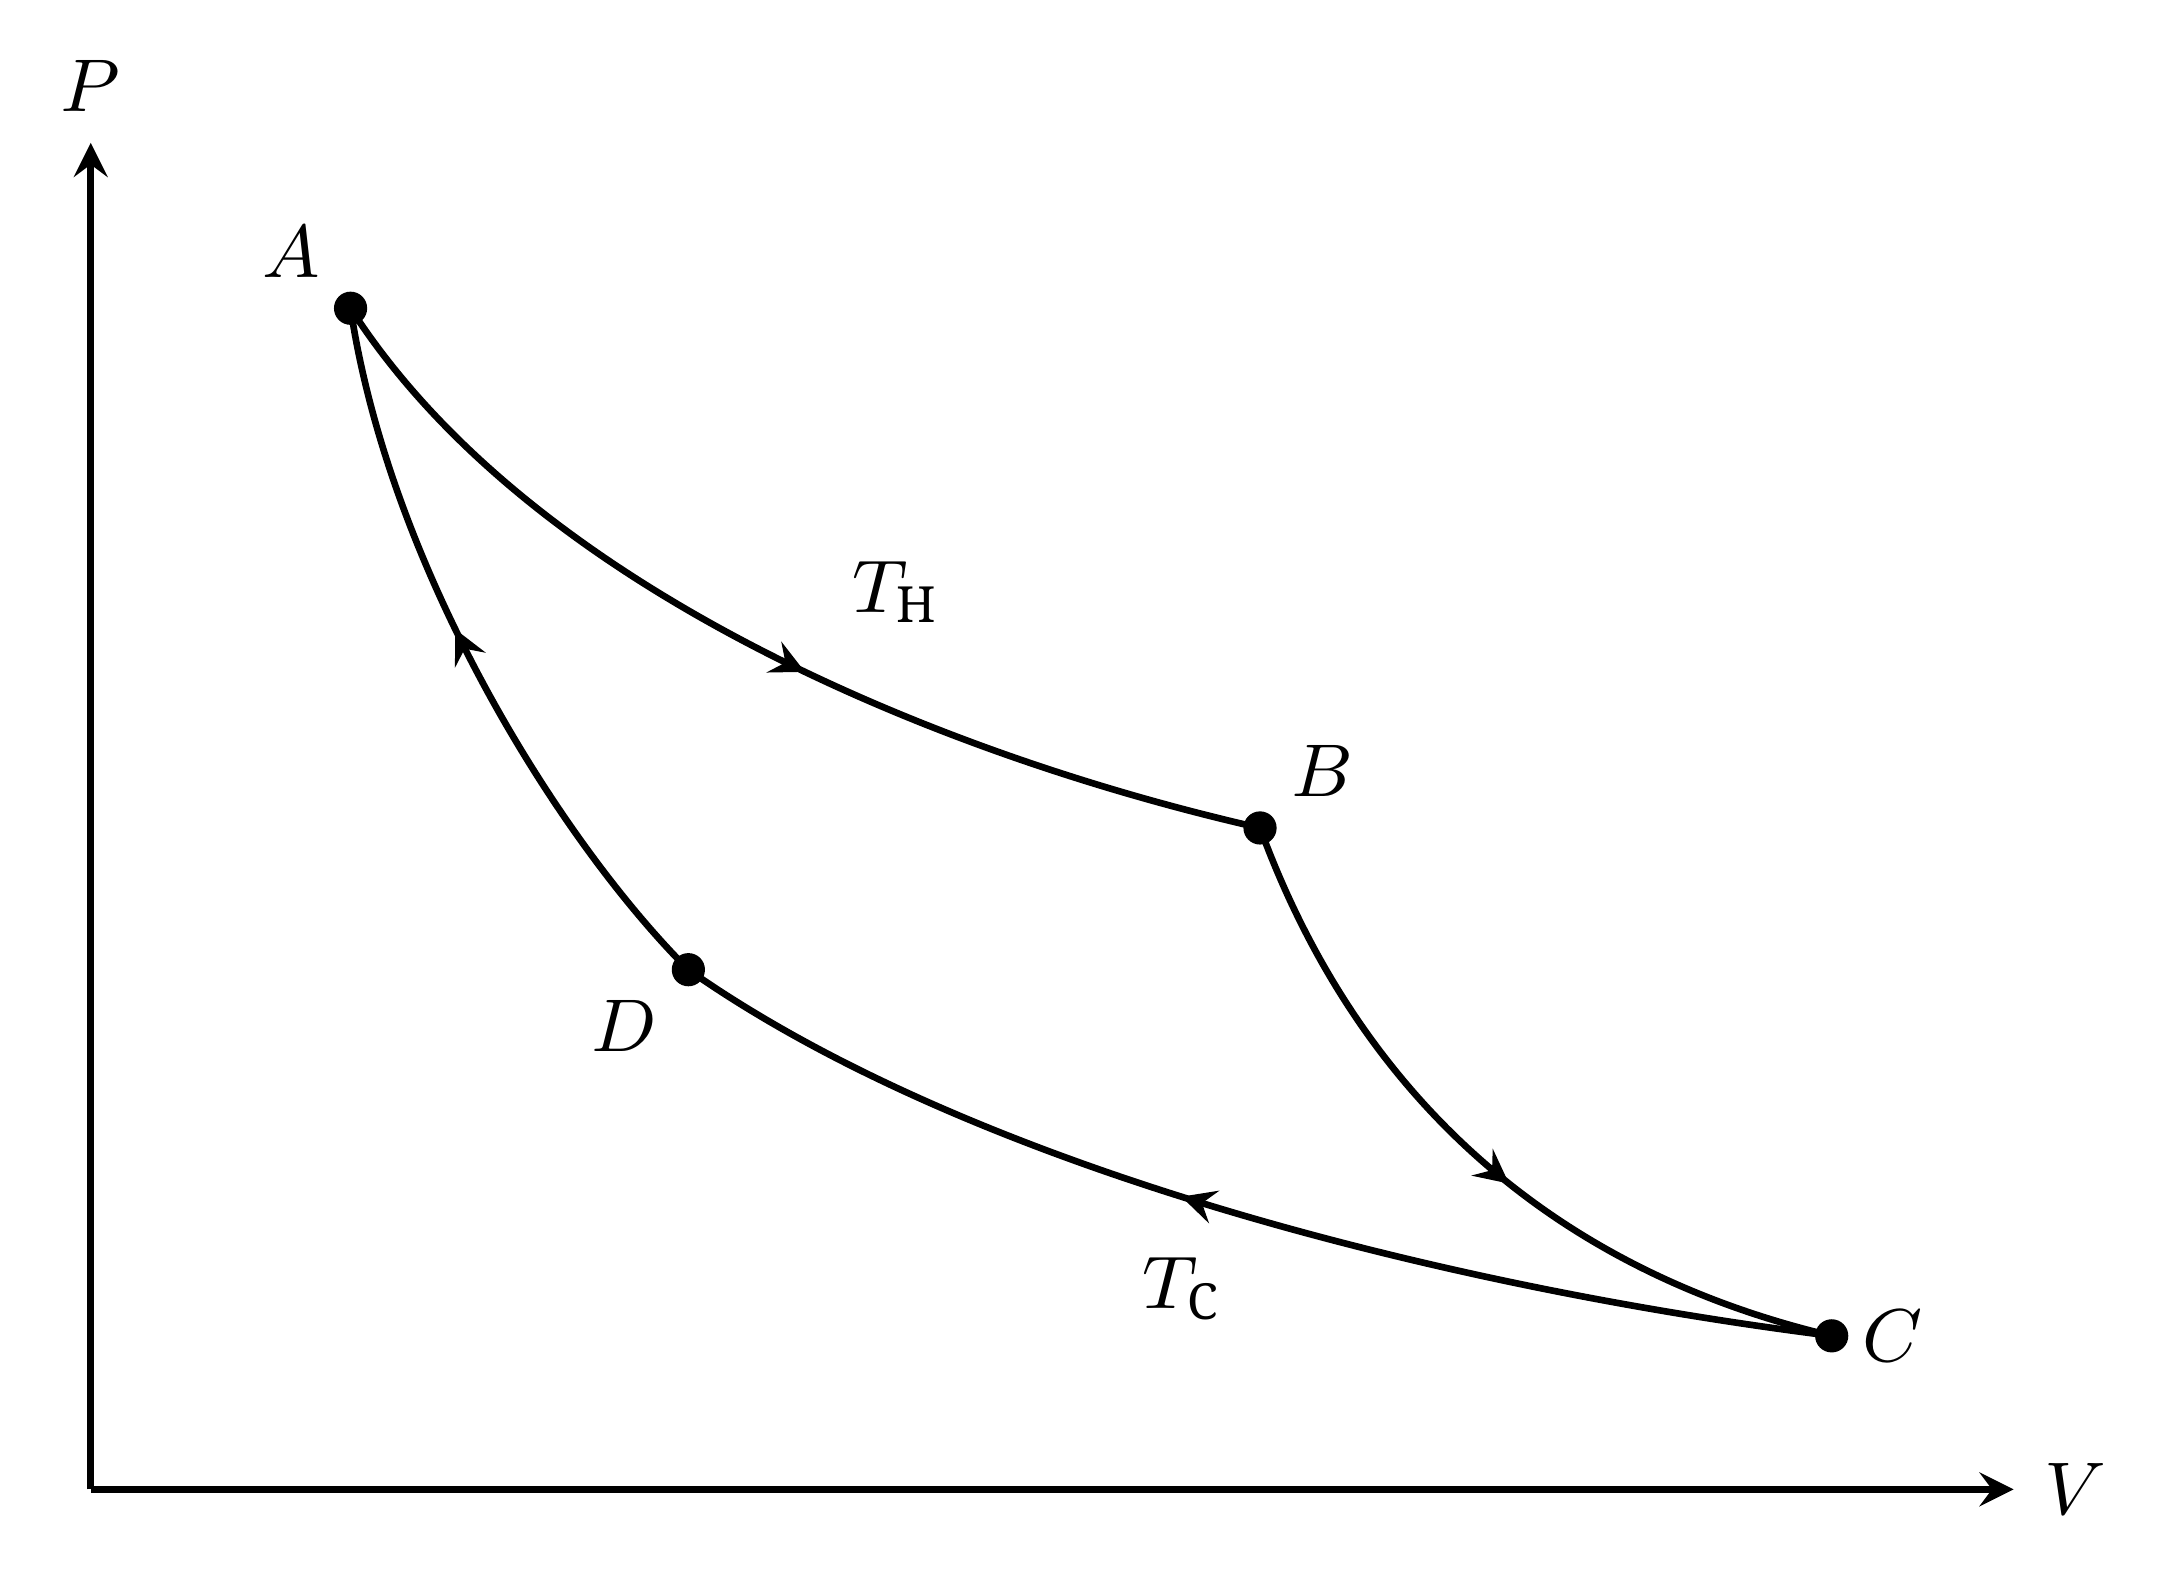
Demostración.
Durante la compresión isotérmica se obtiene, de igual manera,
La cantidad de calor cedida al termostato frío es, por tanto, .
La ley de Laplace , vista en la lección 5, aplicada a las dos adiabáticas, daDividiendo estas dos igualdades obtenemos . Los logaritmos de ambos intercambios isotérmicos son, por tanto, iguales, de donde
El rendimiento del ciclo de Carnot es entonces
lo que completa la demostración.
6. La desigualdad de Clausius
Los teoremas de Carnot fijan un límite al rendimiento de los motores ditérmicos. Ahora deduciremos una restricción sobre los intercambios de calor durante un ciclo, la desigualdad de Clausius, que nos llevará a introducir la entropía. Para cualquier motor ditérmico, el primer teorema de Carnot da
Se deduce
y, como ,
Esta es la desigualdad de Clausius para una máquina ditérmica. Se generaliza a cualquier número finito de termostatos:
La igualdad se cumple para un ciclo localmente reversible. La desigualdad es estricta para un ciclo globalmente irreversible.
Su demostración se da en la sección 11.2.
7. Construcción de la entropía
Supongamos ahora que la temperatura exterior a la que la máquina intercambia calor varía continuamente durante el ciclo. Idealizamos estos intercambios mediante una familia continua de termostatos y admitimos el paso al límite del resultado establecido para un número finito de termostatos. Podemos dividir el ciclo en porciones suficientemente pequeñas para que cada intercambio ocurra a una temperatura exterior casi constante. En el límite continuo, la suma se convierte en una integral sobre un ciclo completo:
donde el círculo del símbolo recuerda que el sistema vuelve a su estado inicial. Si el ciclo es localmente reversible, el sistema pasa por una sucesión de estados de equilibrio y tiene en cada instante una temperatura que solo difiere infinitesimalmente de la exterior. En este caso podemos identificar y obtenemos, para cualquier ciclo localmente reversible:
Es necesario distinguir bien estas dos fórmulas: la primera se refiere a un ciclo cualquiera, con el calor realmente intercambiado y la temperatura exterior . La segunda se refiere a un ciclo localmente reversible: denota el calor intercambiado en ese camino y la temperatura del sistema, igual a en el límite reversible.
Esta igualdad vale para cualquier ciclo localmente reversible. Demostremos que implica la independencia del camino y permite así definir una función de estado. Sean y dos estados de equilibrio del sistema, y y dos caminos localmente reversibles que los conectan. El camino , seguido de recorrido en sentido inverso, forma un ciclo localmente reversible. La igualdad anterior da entonces
La integral de entre y no depende, por tanto, del camino localmente reversible elegido. Solo depende de los estados inicial y final. La forma diferencial es, pues, exacta en el dominio considerado: es la diferencial de una función de estado que llamamos entropía. Obtenemos:
En forma diferencial, a lo largo de un camino localmente reversible, tenemos
El subíndice «rev» del calor intercambiado es fundamental. Sería incorrecto escribir para cualquier calor recibido por un sistema cualquiera. Esto solo es cierto si la transferencia es reversible.
8. Propiedades de la entropía
Unidad
Las ecuaciones anteriores fijan la unidad de entropía: se expresa en julios por kelvin.
Aditividad y extensividad
Al igual que para la energía en la lección 4, consideramos sistemas macroscópicos cuyas interacciones mutuas son despreciables. Es una buena aproximación para sistemas con interacciones de corto alcance. En este marco admitimos la siguiente propiedad de aditividad.
En este mismo marco admitimos que la entropía también es extensiva, en el sentido de la lección 3: multiplicar el tamaño del sistema por , manteniendo el mismo estado intensivo, multiplica su entropía por :
En sistemas con interacciones de largo alcance, la aditividad y la extensividad dejan de estar garantizadas. Volveremos a estas cuestiones delicadas en la parte más avanzada del libro.
La entropía, la energía y la temperatura
Consideremos un sistema simple, cerrado, de composición fija y sometido únicamente al trabajo de las fuerzas de presión. El número de partículas permanece, por tanto, constante. A lo largo de una transformación cuasiestática, el primer principio se escribe
Si, además, la transformación es localmente reversible, obtenemos
es decir,
Esta ecuación se denomina relación fundamental. Aunque se ha obtenido para una transformación localmente reversible, es válida para cualquier transformación elemental que conecte dos estados de equilibrio, puesto que y son funciones de estado. La estudiaremos en detalle en la próxima lección. Por ahora, por las propiedades de las diferenciales, observamos que
La inversa de la temperatura mide, por tanto, la variación de la entropía con la energía interna a volumen y cantidad de materia fijos. En esta lección consideramos estados de temperatura absoluta . La relación anterior muestra entonces que la entropía es una función creciente de .
9. La formulación cuantitativa del segundo principio
Ahora disponemos de todas las herramientas para dar al segundo principio su formulación entrópica habitual. La presentamos mediante tres teoremas sucesivos; se trata de teoremas y no de principios, puesto que hemos adoptado como principio el enunciado de Clausius.
En lo que sigue es importante precisar a qué conjunto se refiere la entropía. Denotaremos por la del sistema estudiado y por la del sistema y su exterior. El primer teorema trata de un sistema aislado. El segundo se refiere al conjunto aislado . El tercero vuelve al sistema solo, cerrado pero capaz de intercambiar energía: su entropía puede disminuir aunque la entropía total no disminuya.
Para entender el alcance de este enunciado, recordemos que un sistema aislado que ya está en equilibrio no evoluciona espontáneamente. El enunciado cobra pleno sentido cuando el estado inicial es un equilibrio restringido, mantenido, por ejemplo, por una pared que después se retira, sin intercambios con el exterior. El sistema evoluciona entonces hacia un nuevo equilibrio cuya entropía es mayor o igual que la inicial. La expansión de Joule en el vacío es un ejemplo.
La demostración de este teorema es instructiva porque muestra cómo utilizar la desigualdad de Clausius.
Demostración.
Por definición de entropía, la segunda integral vale . Obtenemos, por tanto,
Si el sistema está aislado, no hay intercambio térmico durante la transformación real : su contribución a la integral de Clausius es nula, sin necesidad de definir . Recuperamos así .
Si el sistema estudiado no está aislado, su entropía puede disminuir cuando cede calor al exterior. Al incluir todos los cuerpos y dispositivos que participan en la transformación, obtenemos de nuevo un conjunto aislado. El resultado anterior, junto con la aditividad de la entropía, da entonces la formulación anunciada en la sección 3:
Cuando el exterior está formado por termostatos y una fuente ideal de trabajo, se tienen las siguientes equivalencias:
Demostración.
El segundo principio exige que cada una sea positiva o nula. Por tanto, ambas son nulas; en particular, .
Recíprocamente, supongamos que la transformación satisface . Por la hipótesis de conexidad reversible, devolvamos el sistema de a por un camino localmente reversible. Este retorno no modifica la entropía total: . En el recorrido completo de ida y vuelta tenemos, por tanto, . Como el sistema ha recuperado su estado inicial, ; la variación de entropía del exterior también es nula en este ciclo. Esto no significa que cada fuente haya recuperado su estado inicial: algunas pueden haber cedido calor y otras haberlo recibido, compensándose sus variaciones de entropía. La fuente de trabajo también puede haber sido modificada. Queda por anular esos intercambios. Como en la demostración de la desigualdad de Clausius (sección 11.2), podemos utilizar máquinas auxiliares localmente reversibles que permiten compensarlos. Estas máquinas realizan ciclos. El sistema y todo su exterior recuperan entonces sus estados iniciales: hemos construido un retorno global.Una transformación globalmente irreversible aumenta, por tanto, la entropía total. Para seguir el balance del sistema solo, distingamos ahora dos contribuciones: la entropía intercambiada con el exterior y la entropía producida. Definimos:
Como , ceder calor corresponde a ceder entropía. La entropía del sistema puede disminuir si cede más de la que produce, como expresa el siguiente balance.
La cantidad se denomina entropía producida. Es positiva o nula.
Si la entropía del sistema está definida en cada instante, el balance se escribe en forma diferencialDemostración.
Esta descomposición en entropía intercambiada y producida es, en particular, la que utiliza Prigogine en su conferencia Nobel de 1977 [4]. Volverá a aparecer en otros cursos. Atención: aquí solo es la diferencial de una función de estado; los términos y dependen del proceso y son, por tanto, diferenciales inexactas, de ahí la notación (Prigogine escribe y ).
10. Entropía, sentido de las evoluciones y equilibrio
El primer principio impone la conservación de la energía; el segundo precisa el sentido de las evoluciones posibles mediante el aumento de la entropía total. Utilicemos ahora este balance para cuantificar la irreversibilidad de la expansión de Joule y estudiar el sentido espontáneo de la transferencia térmica o mecánica. Seguiremos en el marco de los sistemas cerrados, distinguiendo en cada caso el sistema estudiado del conjunto aislado al que se aplica el segundo principio.
10.1. Calcular una variación de entropía
El recurso fundamental de la termodinámica es el siguiente: como es una función de estado, su variación entre dos estados de equilibrio y del sistema no depende de la transformación realmente seguida. Aunque esta sea irreversible, podemos imaginar un camino localmente reversible que conecte los mismos estados y calcular
El calor corresponde al camino elegido para el cálculo. No es necesariamente igual al calor realmente intercambiado durante la transformación estudiada. Una vez calculada , podemos volver al proceso real para determinar la entropía intercambiada y la producida.
10.2. La irreversibilidad de la expansión de Joule
Veamos cómo aplicar este método a la expansión de Joule en el vacío. Durante la transformación real, el gas ideal pasa del volumen al volumen sin recibir calor ni trabajo. Su energía interna permanece constante y su temperatura final es, por tanto, igual a la inicial. Para calcular su variación de entropía, imaginemos una expansión isotérmica localmente reversible entre los mismos estados. El primer principio da
puesto que para la transformación isotérmica de un gas ideal. Integrando a lo largo de este camino obtenemos
Durante la expansión real no hay intercambio de energía con el exterior. En la idealización adoptada, el recinto permanece inalterado y la propia retirada de la pared no deja ninguna modificación exterior. Por tanto, , y el balance de entropía del conjunto aislado da
La expansión de Joule—Gay-Lussac es, por tanto, globalmente irreversible. El aumento de entropía total muestra que ningún procedimiento puede restaurar el gas y su exterior sin dejar una huella en otro lugar.
10.3. La irreversibilidad de la transferencia térmica
Consideremos dos sistemas cerrados y , de volúmenes fijos, puestos en contacto térmico. No tienen por qué ser gases. El razonamiento siguiente es general. No intercambian materia ni trabajo, pero pueden intercambiar calor. Suponemos que el conjunto está aislado. Una pared poco conductora permite que los intercambios sean suficientemente lentos para que cada sistema permanezca cerca de su equilibrio interno. Cada uno evoluciona entonces de forma cuasiestática y tiene una temperatura en cada instante. Despreciamos las contribuciones de la pared a la energía y la entropía.
A volumen y cantidad de materia fijos, la relación fundamental da, con ,
Como el conjunto está aislado, el primer principio y la aditividad de la energía imponen
Denotemos por el calor algebraico recibido por el sistema . Como ninguno de los sistemas intercambia trabajo,
La conservación de la energía da, por tanto,
Denotando por el calor transferido de 1 a 2, contado positivamente en ese sentido, tenemos así
Por aditividad de la entropía, el segundo principio aplicado al conjunto aislado da
Cuando , esta desigualdad impone : la transferencia va, por tanto, del cuerpo caliente al frío. Si , su sentido se invierte y la transferencia sigue yendo del caliente al frío. Vemos así cómo el segundo principio impone el sentido de los intercambios posibles, de acuerdo con la experiencia cotidiana.
Cuando , cualquier transferencia no nula en el sentido permitido da . La transferencia espontánea del cuerpo caliente al frío es, por tanto, globalmente irreversible, aunque cada parte evolucione de manera cuasiestática.
10.4. La entropía y el equilibrio
Continuemos con el ejemplo anterior. Si , una transferencia del cuerpo caliente al frío aumenta la entropía total. Como la pared es conductora, esta transferencia continúa mientras persista una diferencia de temperatura. El equilibrio térmico exige, por tanto, .
Observamos entonces que es nulo para cualquier pequeña redistribución de energía entre ambos cuerpos: la entropía total es estacionaria. Este resultado motiva el criterio general que admitiremos: en el equilibrio, la entropía de un conjunto aislado es estacionaria frente a las pequeñas variaciones internas permitidas por las restricciones. Es decir, su variación de primer orden es nula. Este criterio proporciona una condición necesaria de equilibrio; no demuestra ni su unicidad ni la convergencia de cualquier evolución hacia ese estado.
Para ilustrarlo, consideremos un cilindro rígido y aislado con dos compartimentos de gas ideal separados por una pared móvil y diatérmica, impermeable a la materia. La pared se mueve sin rozamiento y no está sometida a ninguna fuerza adicional. Despreciamos su energía propia. La conservación de la energía total da , mientras que la del volumen total impone . La relación fundamental da entonces
La pared permite tanto una transferencia térmica como un desplazamiento: las redistribuciones de energía y de volumen pueden variarse independientemente para comprobar la estacionariedad. Aquí se comparan estados vecinos, sin describir el movimiento real de la pared. En el equilibrio, la variación de entropía debe anularse para todas esas variaciones. Ambos coeficientes se anulan: obtenemos y después , es decir,
Estas condiciones conocidas muestran la utilidad del criterio de estacionariedad, pero también la importancia de las restricciones. Si la pared sigue siendo móvil pero se vuelve adiabática, impide la transferencia de calor y permite un intercambio de trabajo: y ya no son variaciones independientes. Por tanto, no podemos anular por separado ambos coeficientes como antes. El equilibrio mecánico sigue exigiendo , por el equilibrio de fuerzas sobre la pared, pero esta condición no basta para imponer .
11. Para profundizar
11.1. La temperatura termodinámica
La construcción de Kelvin de una escala absoluta de temperatura se basa en el segundo teorema de Carnot. Denotemos provisionalmente por una temperatura empírica que aumenta de lo frío a lo caliente. Para una máquina ditérmica localmente reversible entre , denotemos por el calor extraído del termostato caliente y por el cedido al frío. El cociente
no depende del fluido ni del ciclo, puesto que el rendimiento es universal en virtud de este teorema. Pero esa universalidad todavía no basta para escribir como un cociente : hay que comprobar que las comparaciones entre termostatos sean coherentes cuando se pasa por un termostato intermedio.
Consideremos tres termostatos con . Asociemos dos máquinas localmente reversibles, una entre los termostatos 1 y 2 y la otra entre 2 y 3. Ajustemos las máquinas para que la segunda extraiga exactamente el calor cedido por la primera al termostato 2. El termostato intermedio no experimenta entonces ninguna modificación. El conjunto constituye una máquina localmente reversible entre 1 y 3: podemos invertir ambos ciclos y todos sus intercambios. La universalidad del rendimiento impone, por tanto,
Al invertir el sentido del ciclo obtenemos . Definamos y elijamos un termostato de referencia , al que atribuimos una temperatura . Definamos entonces
Cada temperatura queda así definida por comparación con la misma referencia. Para expresar el cociente en esta escala, apliquemos la ley de composición:
Se deduce
es decir,
Recuperamos así, sin recurrir al gas ideal,
donde la escala así construida a partir de los rendimientos ideales de máquinas reversibles es la escala Kelvin.
11.2. Demostración de la desigualdad de Clausius
Demostramos aquí la desigualdad de Clausius enunciada en el teorema 5.
Demostración.
La relación obtenida para una máquina reversible da2
de donde
Cada máquina auxiliar intercambia también un trabajo
Su sentido de funcionamiento depende de los signos de y . Por tanto, no es necesario que sea mayor o menor que las temperaturas de todos los termostatos.
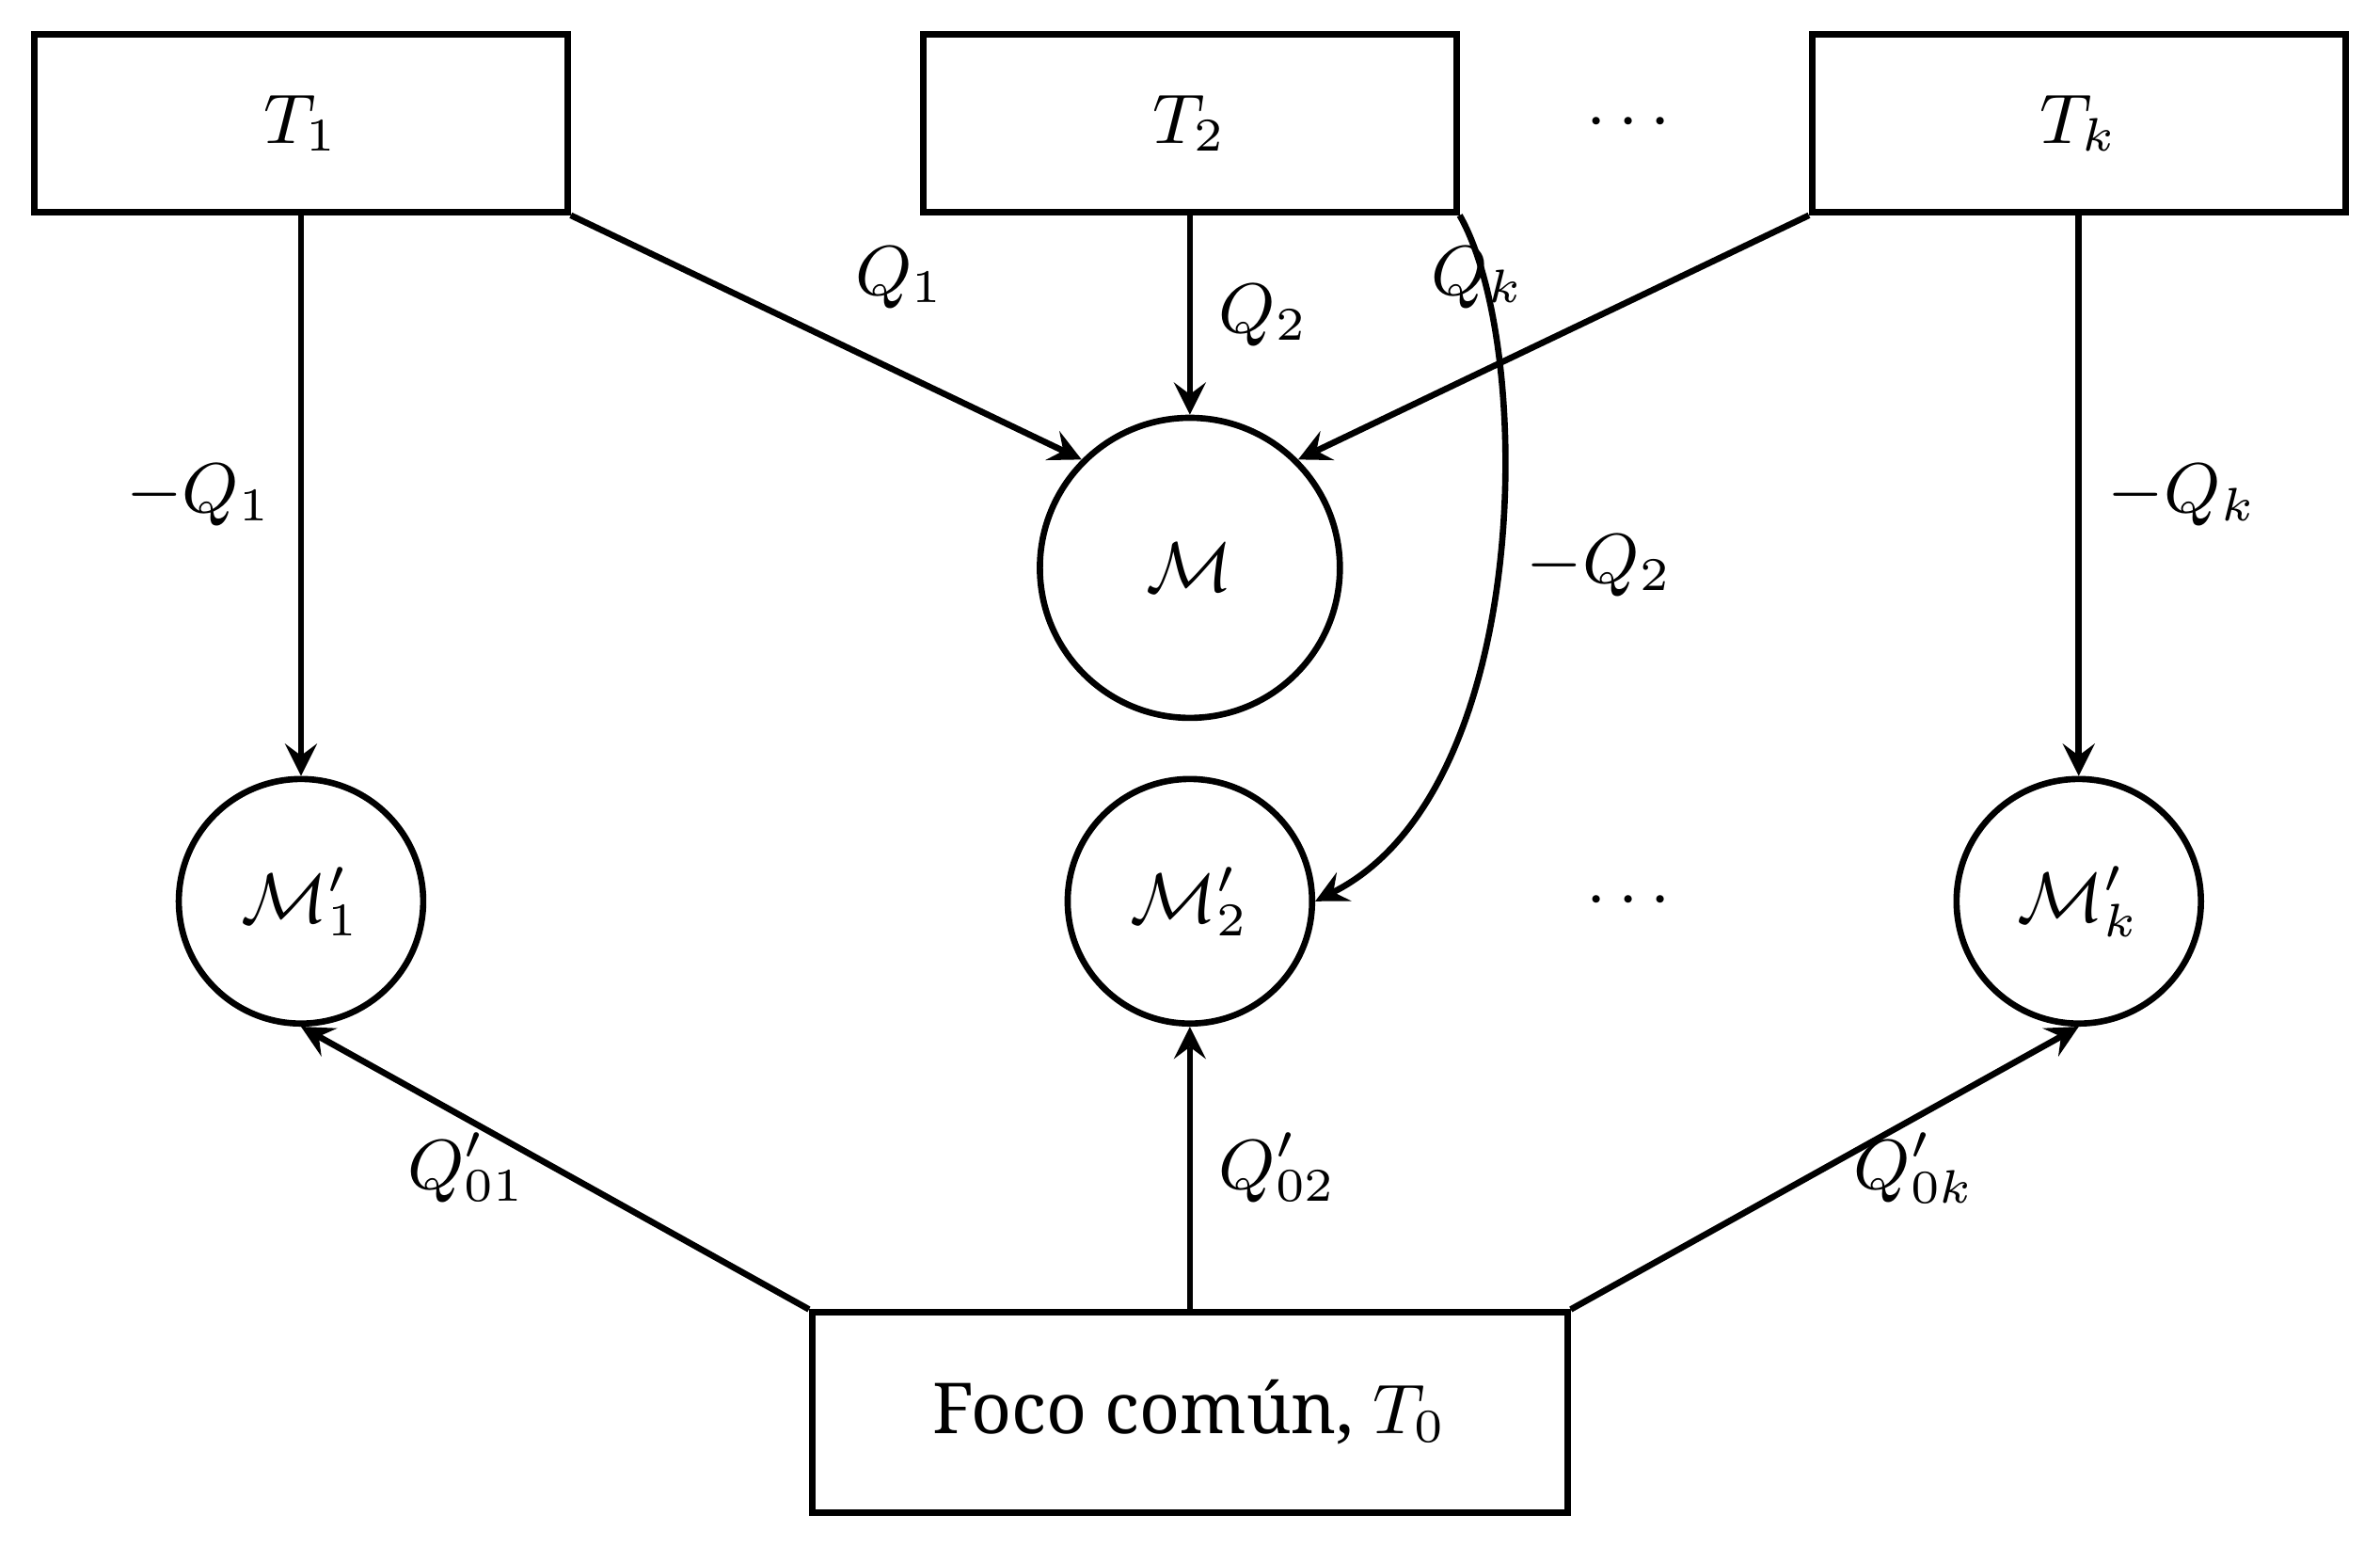
Tras combinar todas las máquinas, los intercambios con cada termostato se anulan. El único intercambio térmico no compensado es el que tiene lugar con :
La máquina compuesta es cíclica. El primer principio le impone, por tanto,
Si fuese positivo, la máquina compuesta extraería calor de un único termostato y lo convertiría íntegramente en trabajo. El enunciado de Kelvin lo prohíbe. Por tanto, debe cumplirse . Como , obtenemos la desigualdad anunciada.
Si el ciclo es localmente reversible, puede recorrerse en sentido inverso y todos los intercambios cambian de signo. La desigualdad de Clausius aplicada a ambos sentidos daPor tanto, la suma es nula.
Recíprocamente, si la suma es nula, las máquinas auxiliares restauran todos los termostatos sin modificar y sin producir trabajo neto. La fuente de trabajo también recupera su estado inicial: el peso vuelve a su altura de partida. Como las propias máquinas auxiliares describen ciclos, construyen un retorno que borra las modificaciones exteriores producidas por la máquina inicial. El ciclo es entonces globalmente reversible. La igualdad caracteriza aquí la reversibilidad global, sin demostrar por sí sola la reversibilidad local del camino inicial.11.3. Una interpretación estadística de la expansión libre
En la lección 4 distinguimos el macroestado, descrito por unas pocas magnitudes termodinámicas, de los microestados, que especifican las posiciones y velocidades de las partículas. Un mismo macroestado es compatible con un número enorme de microestados, indistinguibles a nuestra escala. Esta distinción permite explicar el carácter irreversible de la expansión libre.
Imaginemos un gas ideal de partículas, inicialmente confinado en la mitad izquierda de un recinto aislado, con la mitad derecha vacía. Tras retirar la pared, cada partícula puede acceder a un volumen dos veces mayor. El número de configuraciones espaciales accesibles se multiplica por para cada partícula y, por tanto, por para el conjunto del gas. Las configuraciones en las que las partículas se reparten entre ambas mitades son entonces mucho más numerosas que aquellas en las que todas se encuentran a la izquierda.
En termodinámica calculamos las variaciones de entropía siguiendo un camino localmente reversible entre los estados de equilibrio considerados. La física estadística permite obtener la entropía de un estado de equilibrio contando microestados. La fórmula de Boltzmann relaciona así la entropía con el número de microestados compatibles con el macroestado:
Aquí denota ese número de microestados, contados según una misma convención, y es la constante de Boltzmann, expresada en julios por kelvin. En nuestro ejemplo, la energía del gas permanece inalterada mientras que duplicar el volumen multiplica por . El aumento de entropía es, por tanto,
puesto que , donde es la cantidad de materia del gas. Recuperamos el resultado termodinámico para una expansión de a .
Esta interpretación estadística permite entender por qué el retorno espontáneo de todas las partículas a la mitad izquierda, excluido por la termodinámica, no es estrictamente imposible. En el equilibrio, cada partícula tiene una probabilidad de encontrarse en esa mitad. Suponiendo independientes sus posiciones, la probabilidad de que todas estén allí en un instante dado es
Para un número macroscópico de partículas, esta probabilidad es astronómicamente pequeña y es correcto considerarla nula en la práctica. La física estadística muestra así que la irreversibilidad no es un fenómeno absoluto: es un fenómeno de naturaleza probabilística.
11.4. La paradoja de la reversibilidad microscópica
¿Cómo puede una evolución irreversible resultar de leyes microscópicas reversibles? Recordemos que las leyes de la mecánica clásica son reversibles en el tiempo. Esta es la paradoja de Loschmidt: a toda evolución en la que aumenta la entropía, estas leyes asocian una evolución inversa en la que disminuye. Hay que entender, por tanto, por qué ambos sentidos de evolución, posibles a escala microscópica, no se observan con la misma frecuencia a nuestra escala.
La descripción macroscópica del sistema solo conserva una parte de la información microscópica. Si pudiéramos invertir exactamente todas las velocidades tras una expansión, el sistema recorrería su evolución en sentido inverso. Pero volver a colocar una pared o invertir la presión exterior no realiza esa operación. Estos actos solo controlan un pequeño número de variables macroscópicas y dejan inalterados los detalles microscópicos en los que se ha dispersado la información.
Esta observación explica por qué la reversibilidad de las leyes microscópicas no hace reversibles las transformaciones macroscópicas. La entropía de Boltzmann describe el macroestado al que pertenece el sistema. Una descripción microscópica exacta conserva, en cambio, mucha más información que las variables termodinámicas. En la expansión libre, el gas se prepara inicialmente en un estado de baja entropía, cuya evolución conduce con gran probabilidad hacia un estado de entropía mayor. El retorno exigiría correlaciones microscópicas muy particulares, que la inversión exacta de las velocidades realizaría.
12. Referencias
- Leonard Mlodinow and Todd A. Brun, Relation between the psychological and thermodynamic arrows of time, Physical Review E 89, 052102 (2014).
- David H. Wolpert and Jens Kipper, Memory Systems, the Epistemic Arrow of Time, and the Second Law, arXiv:2309.10927 (2023).
- Jerzy Gołosz, Does the Thermodynamic Arrow Explain the Psychological Arrow of Time?, Minds and Machines 35, 48 (2025).
- Ilya Prigogine, Time, Structure, and Fluctuations, Nobel Lecture, 8 December 1977; published in Science 201, 777—785 (1978). See p. 778, Entropy Production.
- Y. A. Çengel and M. A. Boles, Thermodynamics: An Engineering Approach, 8th ed., McGraw-Hill (2015), chap. 6, Reversible and Irreversible Processes.
- P. Atkins and J. de Paula, Atkins' Physical Chemistry, 9th ed., Oxford University Press (2010), chap. 2, The First Law.
- E. H. Lieb and J. Yngvason, The Physics and Mathematics of the Second Law of Thermodynamics, Physics Reports 310, 1—96 (1999).
- H. B. Callen, Thermodynamics and an Introduction to Thermostatistics, 2nd ed., Wiley (1985)