Até aqui, o primeiro princípio foi formulado sem pressupor qualquer modelo particular para o sistema. Para um sistema fechado cujas energias cinética e potencial macroscópicas não variam, escreve-se
Contudo, esta relação não basta para calcular , do mesmo modo que a segunda lei de Newton não prevê a evolução de um sistema enquanto não forem conhecidas as forças que atuam sobre ele. É, portanto, necessário caracterizar melhor o sistema em estudo: fá-lo-emos agora para o gás ideal.
1. As equações de estado do gás ideal
Uma primeira equação de estado do gás ideal é
Como vimos na Lição 2, esta relação resulta de uma longa história de investigações experimentais. Por si só, nada nos diz sobre a energia interna do gás. Para isso, são necessárias outras experiências. A secção seguinte, que pode ser omitida numa primeira leitura, apresenta o procedimento experimental que conduz à outra fórmula fundamental do gás ideal:
onde é uma constante à qual voltaremos e um termo de referência independente da temperatura. Note-se desde já que o formalismo termodinâmico não permite deduzir estas equações de estado. Em contrapartida, a física estatística permitirá obtê-las a partir de um modelo microscópico.
1.1. Expansão de Joule-Gay-Lussac
A experiência fundamental consiste em observar a expansão de um gás no vácuo. Na prática, utiliza-se um gás suficientemente diluído para reduzir as interações entre as moléculas e aproximar-se assim do modelo do gás ideal. Um recipiente rígido e termicamente isolado está dividido em dois compartimentos. O primeiro contém o gás em equilíbrio e o segundo encontra-se vazio. Retira-se a parede que os separa, espera-se que se estabeleça um novo equilíbrio e, em seguida, caracteriza-se experimentalmente esse estado.
Gay-Lussac foi o primeiro a realizar este tipo de experiências no início do século XIX; mais tarde, por volta de 1845, Joule repetiu-as. O resultado experimental importante é não se observar qualquer variação da temperatura do gás entre o estado inicial e o estado final. Na realidade, num gás real subsiste uma pequena variação, que pode ser positiva ou negativa consoante o gás e as condições; contudo, tende para zero quando a densidade diminui. No modelo ideal, somos portanto levados a considerar que se verifica exatamente .
Para interpretar este resultado, vejamos o que afirma o primeiro princípio. O gás expande-se no vácuo, pelo que a pressão exterior é nula e, consequentemente, . Além disso, as paredes do sistema são termicamente isoladas, pelo que também se tem . O primeiro princípio impõe então
Admitamos provisoriamente que a energia interna pode escrever-se ; esta escolha de variáveis será justificada depois de se estabelecer o segundo princípio. Como o sistema é fechado, é fixo. Repetida para diferentes volumes iniciais e finais, a experiência mostra que, a temperatura fixa (uma vez que ), a energia interna não varia quando o volume muda (). Obtém-se
Esta propriedade constitui a lei de Joule: a energia interna do gás ideal não depende do seu volume. Esta experiência ainda não fornece a forma da função .
1.2. Energia interna do gás ideal
Para determinar a forma de , considera-se uma segunda experiência. Aquece-se uma quantidade conhecida de gás num recipiente rígido. A volume constante, o trabalho das forças de pressão é nulo; a energia fornecida ao gás é, portanto, igual à sua variação de energia interna. Fornecendo pequenas quantidades de energia e medindo o correspondente aumento de temperatura, determina-se experimentalmente o valor da capacidade térmica molar a volume constante
Esta capacidade depende, em princípio, da temperatura. A medição direta é difícil, pois a capacidade térmica do gás é pequena quando comparada com a do recipiente e a do calorímetro. Ainda assim, é possível, chegando-se mesmo a mostrar que, para um gás diluído, é aproximadamente constante. Tomando-a como estritamente constante, pode integrar-se a relação anterior, obtendo-se então
Para uma quantidade de matéria fixa, a integração dá portanto
onde o termo de referência é independente da temperatura. Para uma quantidade de matéria fixa, pode escolher-se a origem da energia interna de modo que , uma vez que apenas intervêm as variações de . Recupera-se então . Às temperaturas usuais, mede-se para um gás monoatómico como o hélio diluído e para muitos gases diatómicos, sendo a constante dos gases ideais. Voltaremos mais adiante aos valores de .
que descreve as relações entre , e , e
que fornece a sua energia interna. Em geral, os valores de serão fornecidos no enunciado; caso contrário, considere-se para um gás monoatómico e para um gás diatómico.
2. O primeiro princípio aplicado ao gás ideal
Podemos agora determinar as variações de energia interna, bem como o trabalho e o calor trocados durante as transformações usuais de um gás ideal. Limitamo-nos a um sistema fechado, sem variação de energia cinética ou potencial macroscópica, cujo único trabalho é o das forças de pressão. Os resultados da Lição 4 dão
Nos cálculos seguintes, admitimos também que a transformação é quase-estática: o sistema percorre então um caminho sobre a superfície dos estados de equilíbrio. Admitiremos ainda, no que se segue, que se pode identificar a pressão exterior com a pressão do gás. Esta hipótese é crucial: durante uma transformação brusca, a pressão do gás pode não ser uniforme e substituir por é incorreto. Voltaremos a esta hipótese ao estudar o segundo princípio e as transformações ditas reversíveis ou irreversíveis.
2.1. Transformação isocórica
Numa transformação isocórica, . O trabalho das forças de pressão é, portanto, nulo: . O primeiro princípio dá então
Quando o gás recebe calor (), a sua temperatura aumenta, e reciprocamente. É essencialmente o que acontece quando se aquece o ar num forno (supondo-o fechado, o que não é inteiramente verdade).
2.2. Transformação isotérmica
Se a temperatura for constante, , tem-se , uma vez que depende apenas de . Logo, . Com , o trabalho recebido é
o que dá:
Numa expansão, e, portanto, : o gás fornece trabalho e recebe a mesma quantidade de energia sob a forma de calor (). Esta fase de expansão isotérmica será frequentemente utilizada nos ciclos de potência ideais. Numa compressão, os sinais invertem-se.
2.3. Transformação isobárica
A pressão constante , o trabalho recebido é
Em alternativa, a equação de estado dá e, portanto, também . Como , obtém-se
Esta expressão leva naturalmente a introduzir a capacidade térmica molar a pressão constante, designada por , através de durante uma transformação isobárica. Para um gás ideal, tem-se
uma relação a que voltaremos mais adiante (relação de Mayer). Introduz-se também a razão
designada índice adiabático do gás. A relação de Mayer mostra que . Para um gás monoatómico, com , obtém-se e . Para um gás diatómico, com , obtém-se e . Como , podem inverter-se estas relações para obter
que são frequentemente muito úteis nos cálculos.
Voltaremos de forma mais sistemática, na Lição 8, às capacidades térmicas e , à sua definição geral e à sua interpretação. Por agora, basta recordar que, para uma mesma quantidade de gás, elevar a sua temperatura do mesmo valor a pressão constante requer mais energia do que a volume constante: no primeiro caso, uma parte da energia recebida é restituída ao ambiente sob a forma de trabalho durante a inevitável expansão do gás.
2.4. Transformação adiabática
Consideremos agora uma transformação adiabática, para a qual . Ao contrário dos casos anteriores, obter as expressões de e entre os estados inicial e final não é imediato, pois tem-se , mas o trabalho escreve-se
e ainda não foi determinado o modo como a pressão varia com o volume. Para o fazer, é necessário regressar à forma diferencial do primeiro princípio, que relaciona as variações infinitesimais de , e ao longo da transformação. A dedução que se segue é um exercício extremamente clássico, frequentemente proposto sob a forma «deduzir as leis de Laplace do gás ideal a partir do primeiro princípio». Recomenda-se vivamente que se refaçam integralmente os cálculos seguintes.
Como , o primeiro princípio dá
Ora, para o gás ideal aqui estudado, . Tem-se, portanto, . Utilizando , ou seja, , e simplificando por , obtém-se a equação diferencial
Ela integra-se imediatamente:
Divide-se por e observa-se que
Obtém-se então
ou seja,
Substituindo novamente nesta relação, podem obter-se duas outras formas equivalentes. As três leis de Laplace, equivalentes entre si, escrevem-se assim
Na prática, utilizar-se-á uma ou outra consoante os dados do exercício. O trabalho pode então ser calculado de várias maneiras. A mais direta consiste em utilizar o primeiro princípio: como , tem-se , donde
Esta expressão é útil quando se conhecem as temperaturas inicial e final. Também se pode obter o trabalho integrando diretamente as forças de pressão. Com efeito, a lei de Laplace permite escrever, ao longo da transformação, , onde . Obtém-se então
Esta expressão é útil quando se conhecem os volumes inicial e final. Nota-se também que e , o que fornece ainda
Todas estas expressões são equivalentes. Numa expansão adiabática, o gás fornece trabalho: . A sua energia interna diminui e a sua temperatura baixa. Inversamente, uma compressão adiabática eleva a sua temperatura.
3. Diagramas de Clapeyron
Para representar as transformações do gás, é extremamente útil trabalhar no plano , onde cada ponto corresponde a um estado de equilíbrio, identificado pelo seu volume no eixo das abcissas e pela sua pressão no eixo das ordenadas. Esta representação chama-se diagrama de Clapeyron.
Em cada ponto, a temperatura é determinada pela equação de estado . Como consideramos sempre um sistema fechado, é constante e geralmente fornecido no enunciado. Um ponto importante é que é proporcional ao produto : é, portanto, tanto mais elevada quanto mais o ponto se situar numa região do diagrama em que esse produto seja grande, globalmente para cima e para a direita.
Sob as hipóteses formuladas anteriormente, uma transformação do gás é então representada por uma curva que liga o estado inicial ao estado final . O diagrama de Clapeyron fornece assim uma representação geométrica muito prática das transformações estudadas acima.
3.1. Representação das transformações usuais
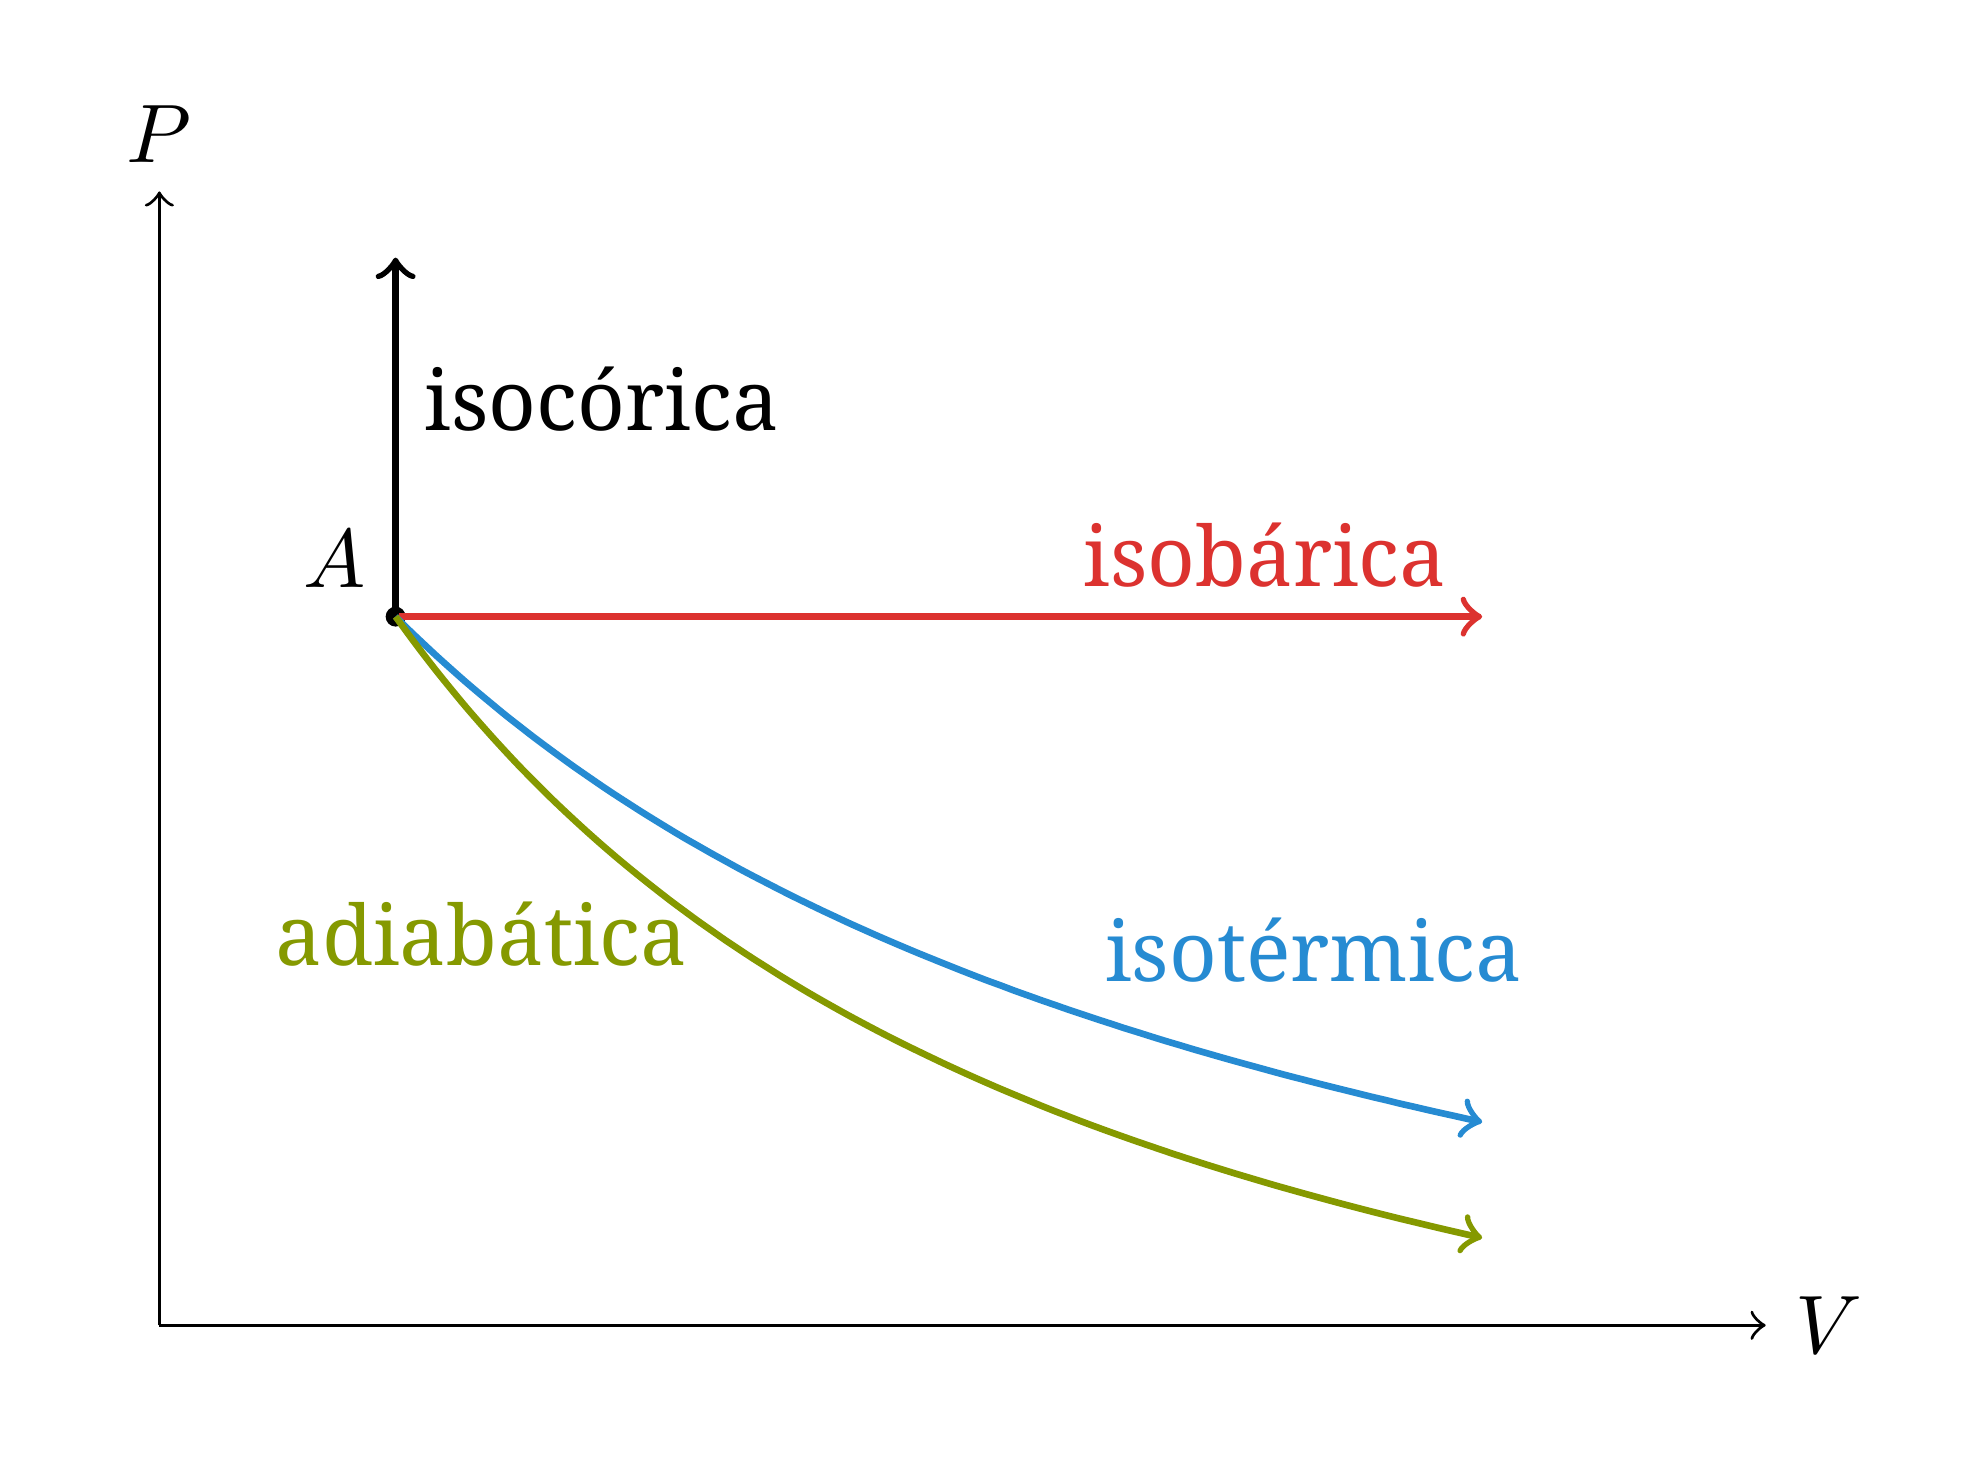
As quatro transformações consideradas anteriormente assumem formas particularmente simples no plano .
Uma transformação isocórica, , é representada por um segmento vertical, enquanto uma transformação isobárica, , é representada por um segmento horizontal.
Para uma transformação isotérmica, a equação de estado dá : a curva é, portanto, um ramo de hipérbole.
Por fim, uma transformação adiabática obedece à lei de Laplace , isto é, . Como , a pressão diminui mais rapidamente com o volume ao longo de uma adiabática do que ao longo de uma isotérmica. Isto pode ver-se diretamente comparando, num mesmo ponto, os declives
A adiabática é, portanto, mais «íngreme» do que a isotérmica.
3.2. Dois caminhos entre os mesmos estados
O diagrama de Clapeyron permite agora visualizar de forma concreta uma propriedade fundamental estabelecida na lição anterior: é uma função de estado, enquanto e dependem da transformação realizada.
Consideremos, por exemplo, os dois estados
A equação dos gases ideais dá , com . Como a energia interna do gás ideal depende apenas da sua temperatura,
qualquer que seja a transformação que ligue a . Comparemos agora os dois caminhos representados na Figura 2.
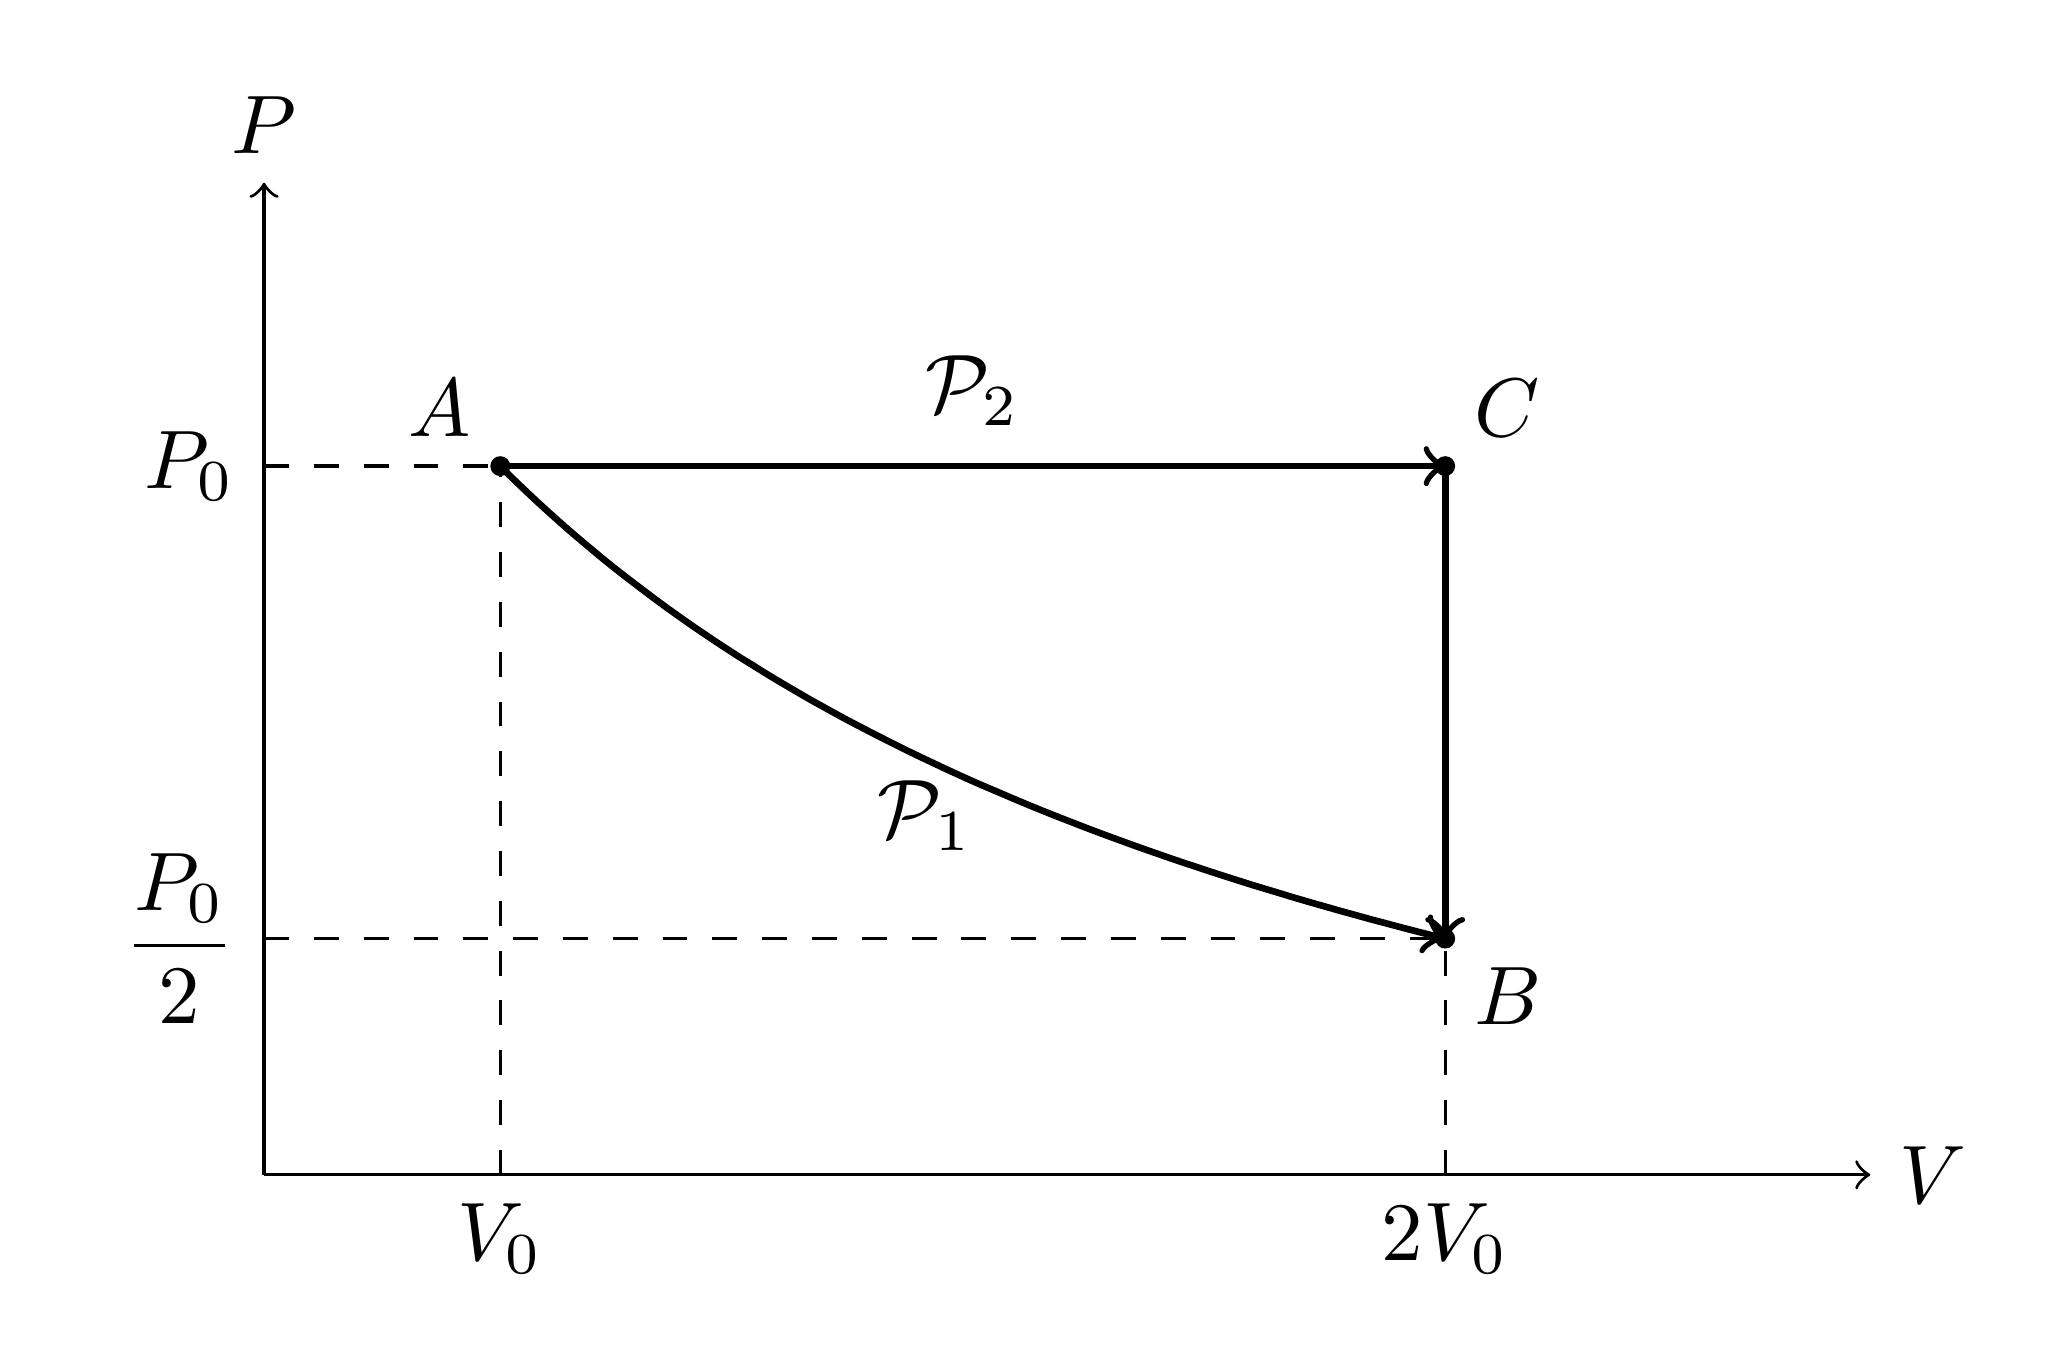
Para o primeiro caminho , que é uma expansão isotérmica direta, tem-se
Como , obtém-se .
Para o segundo caminho , efetua-se primeiro a transformação isobárica e depois a transformação isocórica . O trabalho recebido no primeiro ramo vale , enquanto . Assim,
Obtém-se finalmente
Os dois caminhos têm os mesmos extremos e, portanto, a mesma variação de energia interna, mas conduzem a trabalhos diferentes e, pelo primeiro princípio, a transferências de calor diferentes.
3.3. O trabalho como área sob a curva
A dependência do trabalho relativamente ao caminho possui uma interpretação geométrica imediata. Para uma transformação quase-estática representada no diagrama de Clapeyron, o trabalho recebido é
O integral representa a área algébrica situada sob a curva que descreve a transformação. Com a nossa convenção de sinais, o trabalho recebido pelo gás é o oposto dessa área.
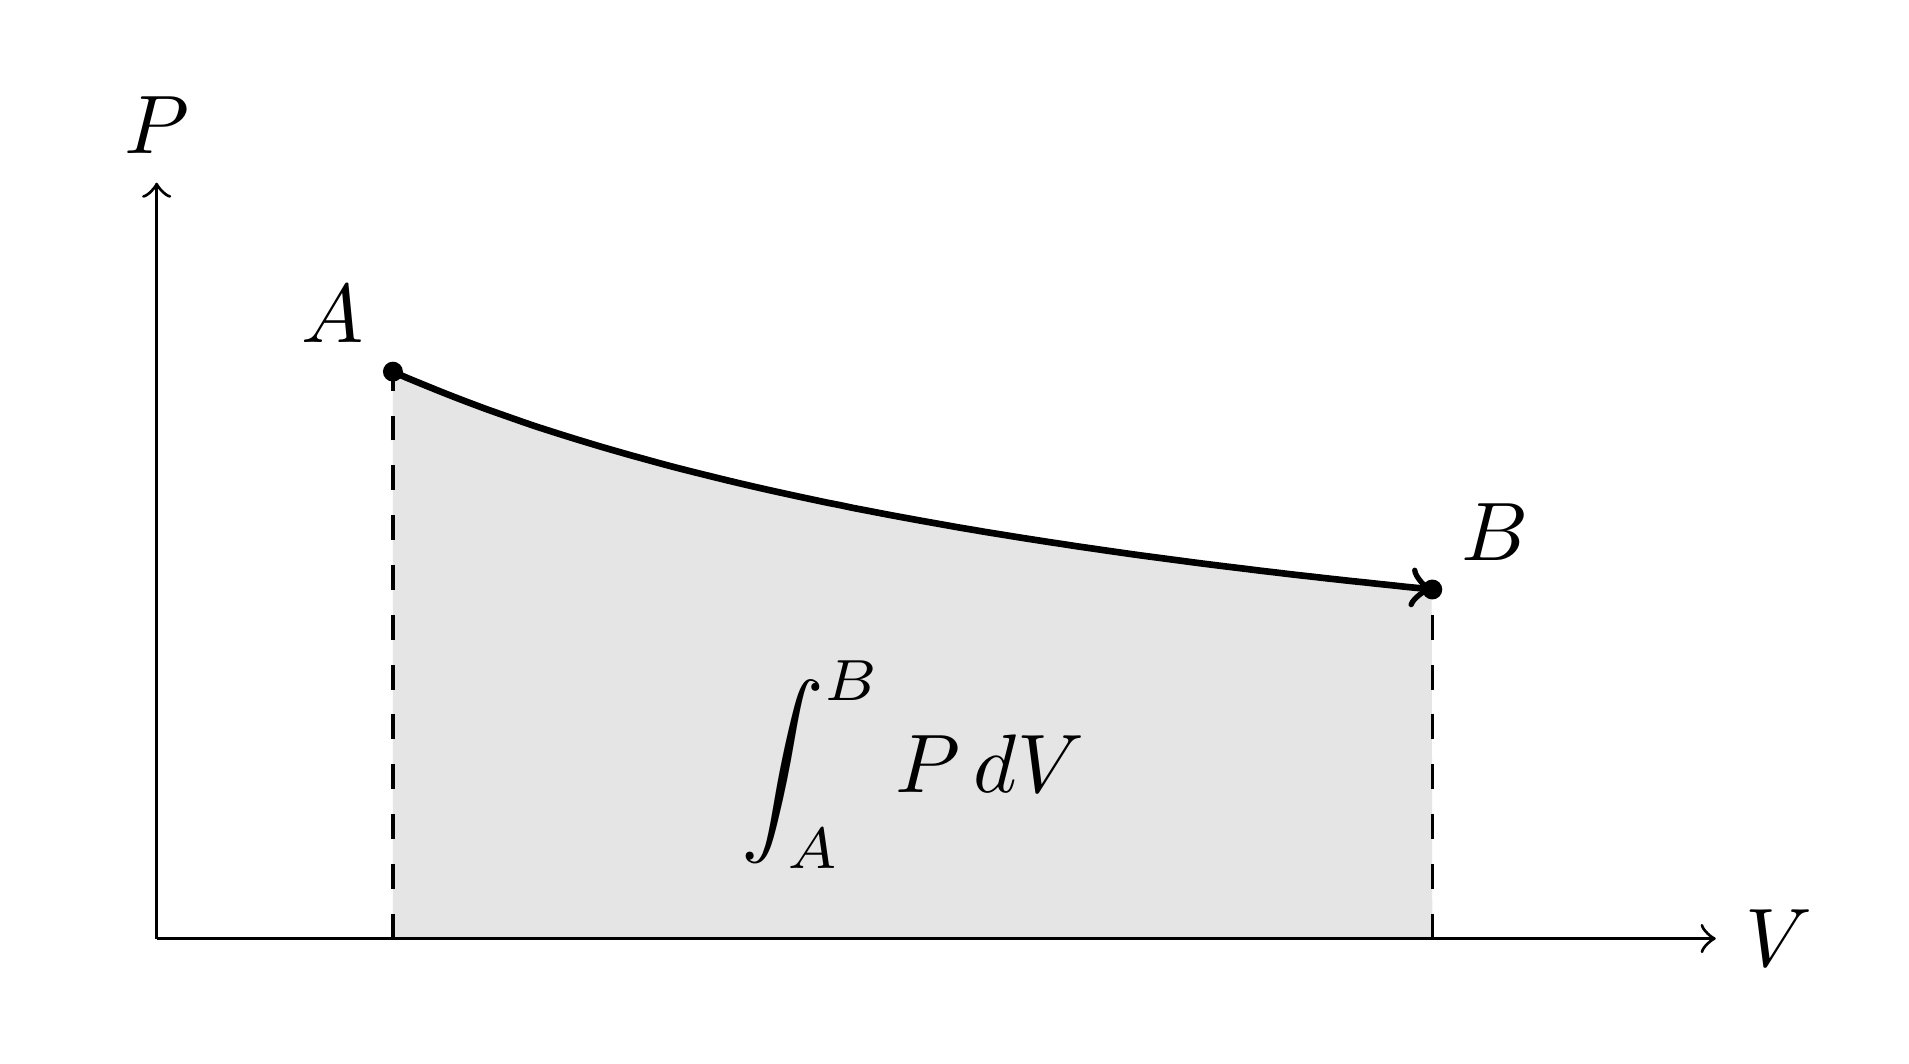
É crucial recordar aqui que a ordem dos limites fixa o sinal do integral. Numa expansão de para , com , tem-se
o gás fornece trabalho ao ambiente. Na compressão inversa, os limites são trocados e
o gás recebe trabalho. É, portanto, indispensável indicar por meio de uma seta o sentido de percurso de qualquer curva traçada num diagrama de Clapeyron.
Esta interpretação explica também de modo muito simples por que razão os dois caminhos da Figura 2 conduzem a trabalhos diferentes: as áreas sob as duas curvas não são iguais.
3.4. Ciclos de potência e ciclos de refrigeração
Durante uma transformação cíclica, o sistema regressa ao seu estado inicial. O ciclo é, portanto, representado por uma curva fechada no diagrama de Clapeyron.
Como é uma função de estado, . O primeiro princípio impõe então . Além disso,
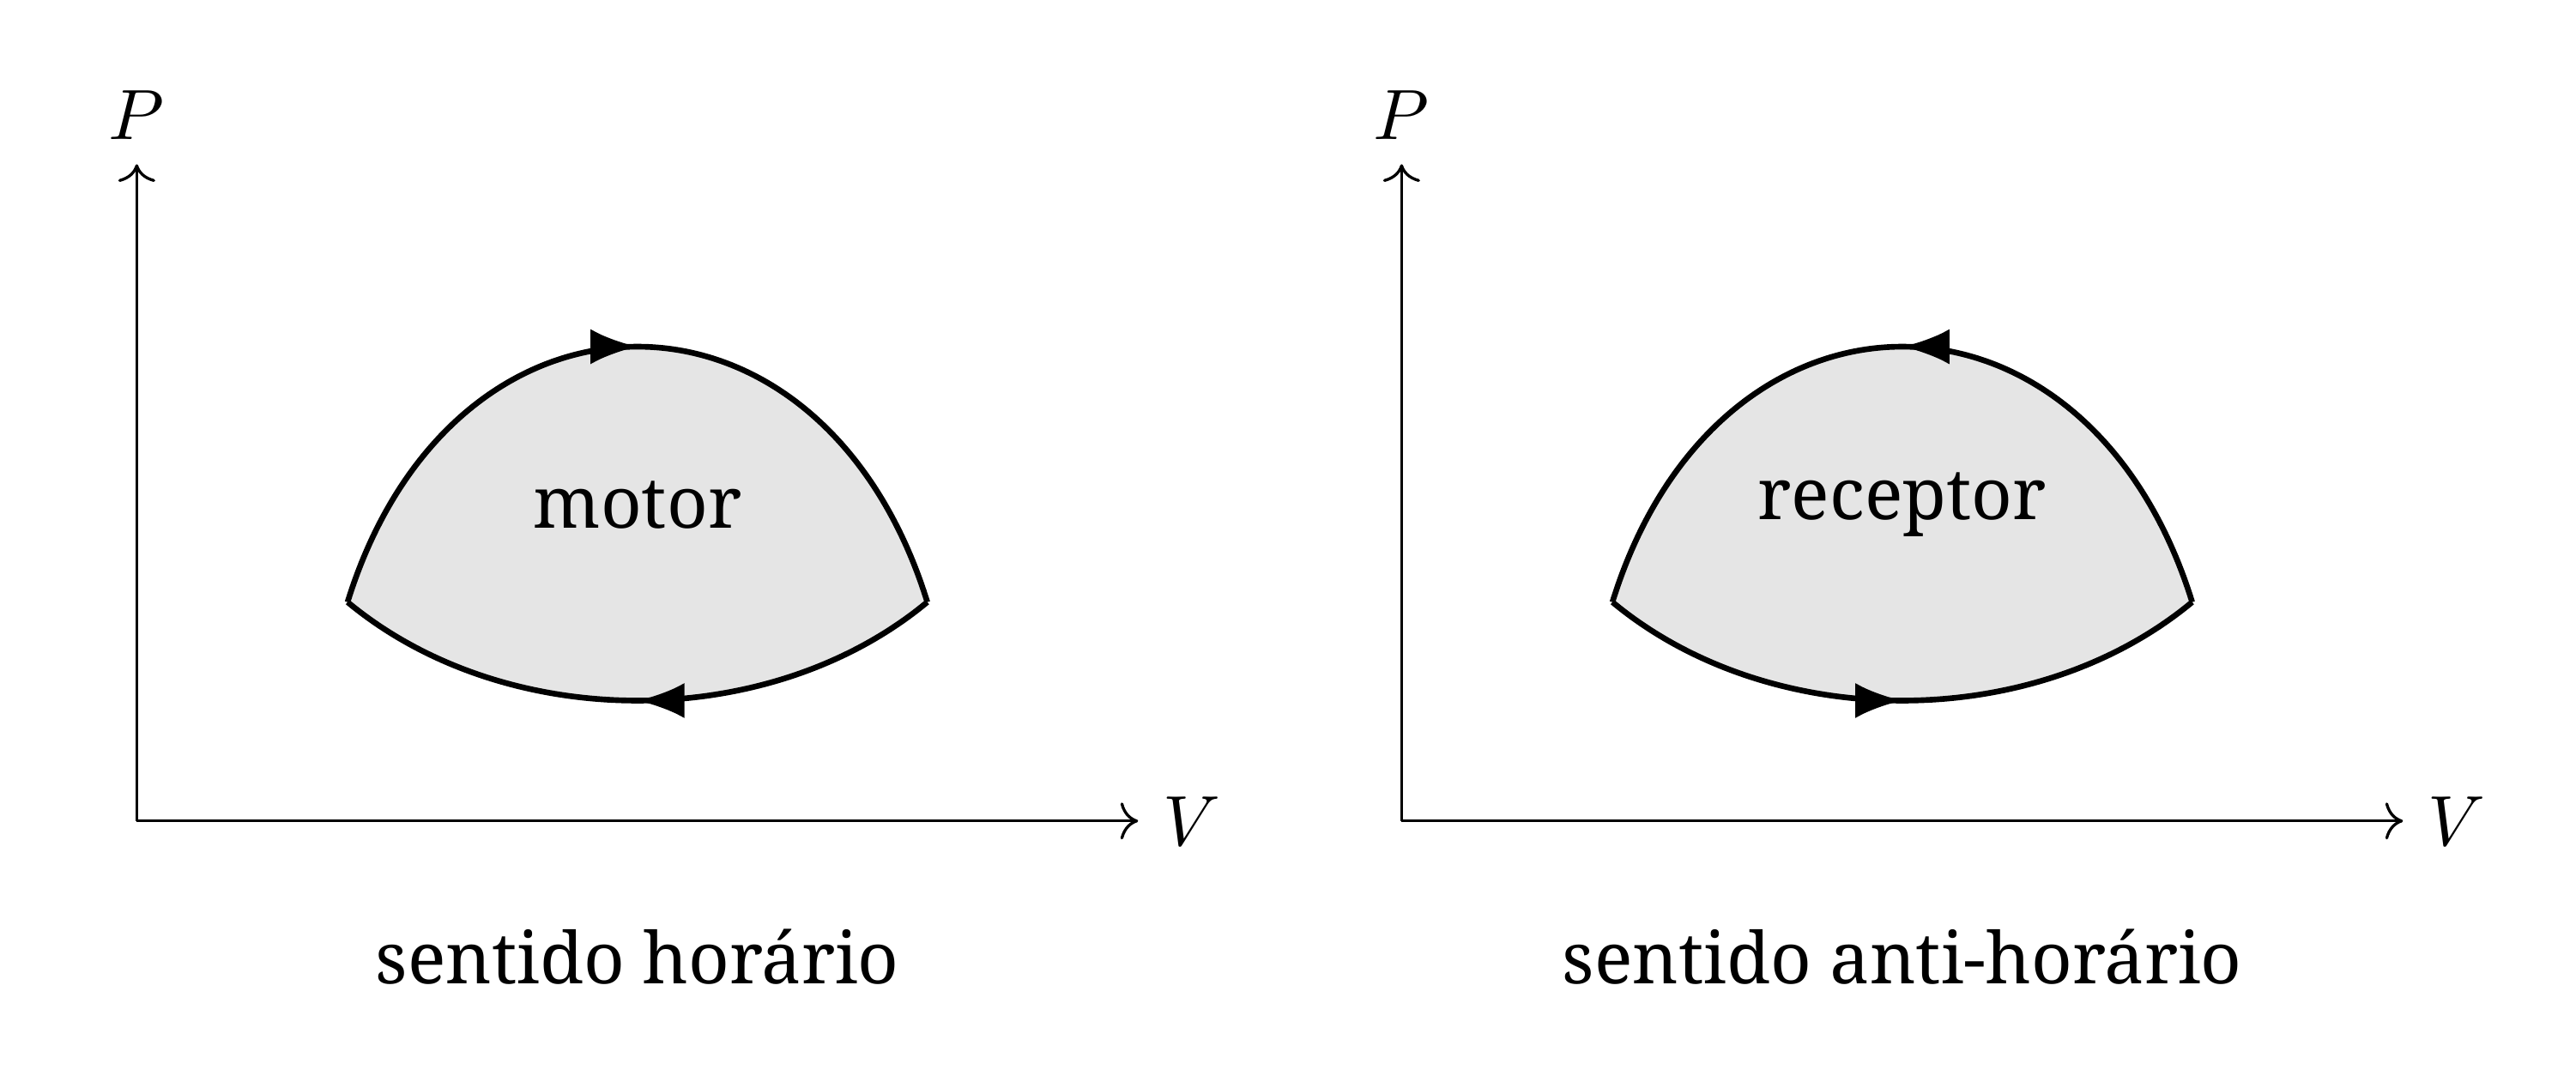
A interpretação geométrica anterior assume então uma forma particularmente simples: o valor absoluto do trabalho é igual à área encerrada pelo ciclo. Para o demonstrar, consideremos um ciclo constituído por um ramo superior percorrido de para , com , seguido de um ramo inferior percorrido no sentido inverso, como na Figura 4. Tem-se
É a área sob o ramo superior menos a área sob o ramo inferior, ou seja, a área encerrada pelo ciclo. Para o percurso no sentido horário aqui considerado, este integral é positivo e o trabalho recebido é portanto negativo.
onde é a área encerrada pela curva no diagrama . Com a convenção do banqueiro:
- um ciclo percorrido no sentido horário verifica : o sistema fornece globalmente trabalho ao ambiente; é um ciclo de potência;
- um ciclo percorrido no sentido anti-horário verifica : o sistema recebe globalmente trabalho; é um ciclo de refrigeração.
Para um ciclo de potência, o primeiro princípio impõe : ao longo do ciclo completo, o gás recebe uma quantidade líquida de calor igual ao trabalho que fornece ao ambiente.