Chauffons de l'eau dans une casserole, sous la pression atmosphérique. Sa température augmente régulièrement jusqu'à , puis l'eau se met à bouillir et sa température cesse d'augmenter : tant qu'il reste du liquide, toute la chaleur fournie sert à le vaporiser. Le même phénomène se produit lorsque de la glace fond à . Au cours de ces transformations, les propriétés de la matière changent brutalement : la masse volumique de l'eau est divisée par plus de mille lorsqu'elle se vaporise, alors que la température et la pression n'ont pas varié.
Ces transitions de phase sont omniprésentes, dans la vie courante comme dans l'industrie, et elles posent une question de fond à la thermodynamique. Jusqu'ici, nos fonctions d'état étaient des fonctions régulières de leurs variables. Comment une théorie construite sur de telles fonctions peut-elle décrire un changement aussi brutal des propriétés d'un corps ? Nous verrons que la réponse se trouve dans les principes d'extremum de la leçon précédente : lorsqu'une phase homogène cesse d'être la plus stable, le système préfère se séparer en deux phases. Nous en déduirons les lois qui gouvernent les diagrammes des phases, puis nous les illustrerons sur un modèle de fluide réel, le gaz de van der Waals.
Dans toute cette leçon, nous considérons un corps pur, constitué d'une seule espèce chimique, sauf mention contraire, et nous négligeons les effets de surface entre les phases.
1. Description phénoménologique
1.1. Les phases de la matière
Une phase est une région de l'espace dans laquelle les propriétés macroscopiques de la matière, comme la masse volumique ou la structure, sont uniformes. Au-delà des trois phases usuelles, solide, liquide et gaz, on rencontre aussi le plasma, c'est-à-dire un gaz ionisé, comme dans la flamme d'une bougie. Mais de façon plus générale, un changement de phase correspond à un réarrangement global de la matière. Ainsi, un même solide peut exister sous plusieurs phases cristallines différentes, comme nous le verrons dans le cas de l'eau. Pour la même raison, on parle aussi de transition de phase lorsqu'un métal comme le fer s'aimante spontanément en dessous d'une certaine température.
Nous nous concentrerons dans la suite sur les trois phases principales. Le vocabulaire officiel des changements d'état est le suivant, parfois assez différent du vocabulaire courant :
- solide liquide : fusion ;
- liquide solide : solidification ;
- liquide gaz : vaporisation ;
- gaz liquide : liquéfaction (souvent appelée condensation dans le langage courant) ;
- solide gaz : sublimation ;
- gaz solide : condensation, ou sublimation inverse.
1.2. Le diagramme des phases
On peut explorer expérimentalement l'état d'un corps pur en fonction des deux variables intensives et . On obtient typiquement le graphe de la figure 1, que l'on appelle le diagramme des phases. Chaque phase y occupe une région étendue du plan, et ces régions sont séparées par des courbes de coexistence, le long desquelles deux phases peuvent coexister à l'équilibre.
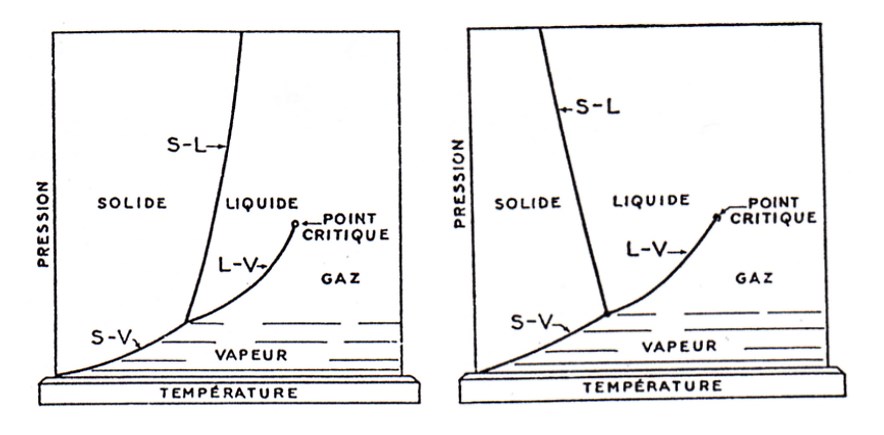
L'immense majorité des corps purs appartiennent à la catégorie dite normale, représentée à gauche. Nous verrons que le signe de la pente de la courbe de fusion indique quelle phase, du solide ou du liquide, est la plus dense. Une pente positive signifie que le solide est plus dense que le liquide. L'eau, et quelques autres corps, ont la propriété inverse : la pente est négative, et la glace flotte sur l'eau liquide parce qu'elle est moins dense.
Ces graphes possèdent deux points remarquables. Le point triple est l'intersection des trois courbes de coexistence : c'est le seul point où les trois phases peuvent coexister. Le point critique est l'extrémité de la courbe de vaporisation. Au-delà, c'est-à-dire pour et , il n'est plus possible de distinguer un liquide d'un gaz : le corps forme une seule phase fluide, appelée fluide supercritique. L'existence de ce point a une conséquence étonnante. En contournant le point critique par le haut, on peut passer continûment d'un gaz à un liquide sans jamais observer d'ébullition ni de liquéfaction, c'est-à-dire sans jamais voir deux phases coexister.
La réalité est encore plus riche. Les phases solides sont cristallines et peuvent exister, comme vous l'avez vu en chimie, sous diverses structures géométriques. En changeant la pression ou la température, un solide peut changer de structure cristalline, ce qui définit une nouvelle phase solide. La figure 2 donne le diagramme complet de l'eau. La glace de notre vie quotidienne correspond à la phase notée , dont la structure cristalline est hexagonale. À des pressions nettement plus élevées, l'eau possède d'autres formes de glace, de structures et de densités différentes.
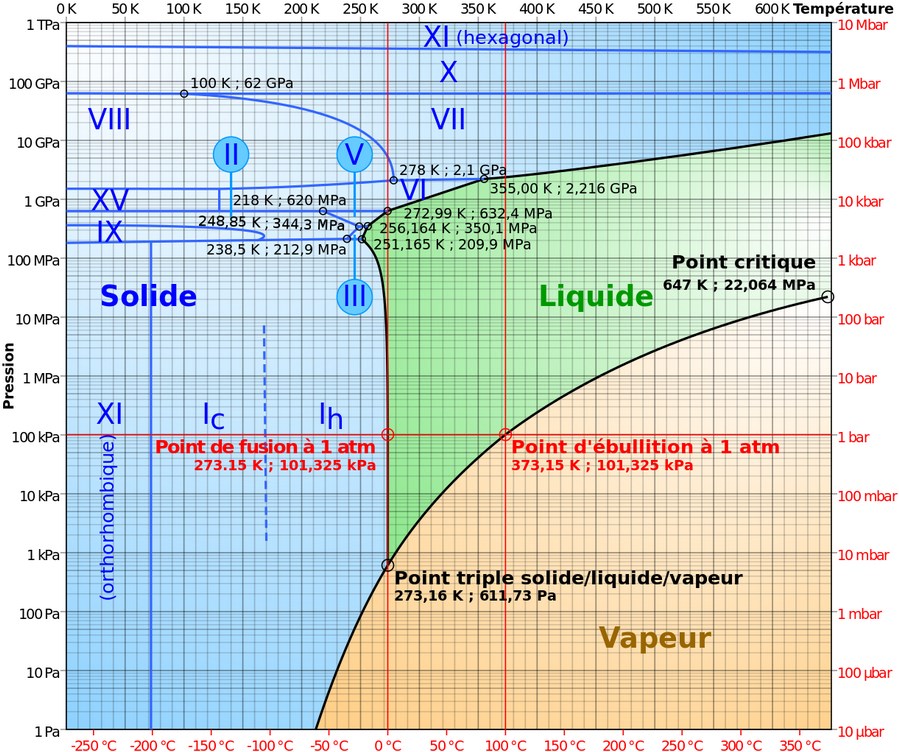
Le point triple de l'eau se situe à K et Pa, soit à . La glace fond à une température très légèrement inférieure, environ , sous la pression atmosphérique, qui est bien plus grande que celle du point triple. C'est une conséquence de la pente négative de la courbe de fusion de l'eau.
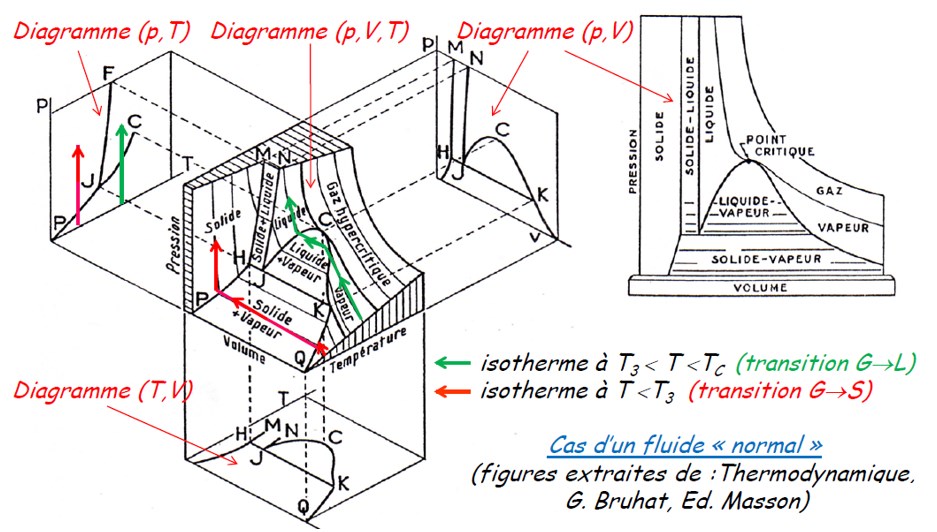
Si l'on considère les trois variables , et ensemble, on obtient la surface d'équilibre de la figure 3. Ce graphe en trois dimensions n'est pas facile à lire, mais ses projections donnent en particulier le diagramme que l'on vient de voir, ainsi que le diagramme sur lequel nous reviendrons. Sur cette surface, les zones de coexistence de deux phases apparaissent comme des surfaces réglées : à fixée, la pression reste constante lorsque le volume varie. En projection sur le plan , ces zones s'écrasent sur les courbes de coexistence.
Puisque l'on peut faire fondre un glaçon en lui apportant de la chaleur, il est clair que la thermodynamique a son mot à dire sur ces transitions. C'est l'objet de cette leçon.
2. L'origine thermodynamique des transitions de phase
2.1. Quand une phase homogène cesse d'être stable
La leçon 9 nous a appris que l'équilibre stable d'un système isolé réalise le maximum de l'entropie parmi tous les états compatibles avec les contraintes. Appliquons ce principe à une question qui n'a rien d'évident : un corps pur isolé, d'énergie , de volume et de particules, est-il toujours homogène à l'équilibre ?
Pour simplifier, raisonnons d'abord avec la seule énergie, comme si le volume de chaque partie restait fixé, et utilisons les grandeurs par particule et . Un état homogène d'énergie par particule a pour entropie totale , où est la fonction fondamentale de la phase. Imaginons maintenant que le système se sépare en deux parties, une fraction des particules ayant l'énergie par particule , et la fraction l'énergie . La conservation de l'énergie impose
Chacune des deux parties est extensive, et leurs entropies s'ajoutent. L'entropie totale de l'état séparé vaut donc
Géométriquement, est l'ordonnée, à l'abscisse , du point de la corde qui relie les points et du graphe de . Deux cas se présentent alors :
- si le graphe de est au-dessus de toutes ses cordes, c'est-à-dire si est concave, aucune séparation n'augmente l'entropie : l'état homogène est stable ;
- si au contraire une corde passe au-dessus du graphe en , la séparation en deux parties augmente l'entropie : le principe de maximum interdit à l'état homogène d'être l'équilibre stable. Le système se sépare spontanément en deux phases.
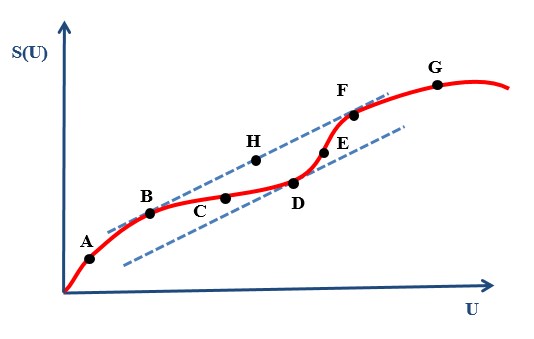
L'origine physique des transitions de phase est donc l'existence de régions où la fonction fondamentale d'une phase homogène n'est pas concave. La figure 4 représente une telle situation.
2.2. L'enveloppe concave et la coexistence des phases
Ce graphe pourrait représenter la transition solide-liquide. Partons d'un solide, au point , et augmentons son énergie interne en lui apportant de la chaleur. Lorsque l'on atteint par exemple le point , le graphe est convexe : d'après ce qui précède, l'état homogène n'est pas stable. Le système va donc chercher l'état d'entropie maximale compatible avec son énergie, qui reste fixée puisqu'il est isolé. Il se déplace verticalement, au-dessus de , et atteint le point le plus haut possible sur une corde reliant un point de gauche, dans la phase solide, à un point de droite, dans la phase liquide. Ce sont les points et , et le point de la corde situé à la verticale de .
Pourquoi ces deux points précisément ? Parce que et forment l'unique couple de points pour lequel aucune autre corde ne passe au-dessus de la corde : la droite est tangente au graphe en et en . Cette double tangence a une signification physique simple. On rappelle que la pente du graphe est
Les points et ont donc la même température : la phase solide en et la phase liquide en sont en équilibre thermique, comme il se doit pour deux phases en contact.
Entre et , le système est un mélange de solide dans l'état et de liquide dans l'état . Si une fraction des particules est solide, on a
et le point représentatif du système décrit le segment lorsque varie de à . Plus on apporte de chaleur, plus le point se déplace de vers , en passant par , jusqu'à ce que le solide ait entièrement fondu. Puis, sous un apport de chaleur supplémentaire, le point quitte le segment et continue sur le graphe vers et au-delà.
La prise en compte de cette instabilité modifie donc le graphe réel de l'entropie d'équilibre. Il devient ce qu'on appelle en mathématiques l'enveloppe concave de la fonction initiale, c'est-à-dire la plus petite fonction concave située au-dessus d'elle : le chemin , la portion étant rectiligne. On note alors une propriété fondamentale : pendant toute la transition, la température reste constante, puisque la pente du segment ne varie pas. C'est exactement le palier de température que l'on observe en faisant bouillir de l'eau ou fondre de la glace.
au point . Ses pentes sont et , et, d'après la relation d'Euler par particule , son ordonnée à l'origine vaut . Le même plan doit être tangent aux deux points : les deux phases ont donc la même température, la même pression et le même potentiel chimique. On retrouve exactement les trois conditions d'équilibre de la leçon 7.
2.3. Stabilité locale et globale : la métastabilité
Le lecteur pourra objecter que les portions et du graphe sont concaves : elles sont donc stables vis-à-vis de petites séparations. Les points et sont les points d'inflexion de la courbe, où l'on passe de concave à convexe, puis inversement. C'est vrai, et pourtant la transition de phase commence en et non en . La raison en est que, sur la portion , le graphe reste en dessous de l'enveloppe concave : une séparation en deux phases très différentes, l'une en et l'autre en , augmente encore l'entropie. On dit que les portions et sont localement stables mais globalement instables, ou encore métastables.
Le scénario que l'on vient de décrire ne signifie donc pas que le système suit toujours le segment . On peut tout à fait observer un système sur la portion , puisqu'elle est localement stable. Cela signifie que ni les fluctuations internes du système ni les perturbations extérieures n'ont réussi, ou n'ont encore eu le temps, de le faire passer de son équilibre local à l'équilibre global diphasique. Pour former la nouvelle phase, il faut en effet d'abord créer de petits germes, dont l'interface coûte de l'énergie ; les poussières, les impuretés ou les irrégularités d'un récipient facilitent grandement leur apparition.
Donnons deux exemples de la vie courante, rares mais bien réels, et dangereux. Le premier est la pluie verglaçante. Ce sont des gouttes de pluie restées liquides en dessous de , parce qu'aucune perturbation suffisante n'a déclenché leur solidification : on parle d'eau surfondue. Ces gouttes sont dans un état métastable, et elles se transforment quasi instantanément en glace dès qu'elles touchent le sol. Ce phénomène est extrêmement dangereux pour les conducteurs, puisqu'il peut transformer une route en patinoire en quelques secondes. En France, il concerne surtout le nord-est du pays, et Météo-France émet des alertes lorsqu'elle parvient à le prévoir.
De façon similaire, il est possible de surchauffer de l'eau au-delà de sans qu'elle se mette à bouillir, en la chauffant dans un récipient très lisse et sans vibrations. Cela arrive parfois avec de l'eau chauffée au four à micro-ondes. Lorsqu'on saisit le bol, le mouvement déclenche brutalement la vaporisation : l'eau, pour ainsi dire, explose, et provoque chaque année des brûlures sérieuses. Il est donc prudent de laisser reposer quelques instants un liquide chauffé au micro-ondes avant de le sortir.
2.4. La chaleur latente
Ce qui précède permet déjà de calculer la chaleur nécessaire pour réaliser la transition. Puisque la température reste constante, l'intégration de le long du segment donne simplement . Nous montrerons plus loin que la pression reste, elle aussi, constante pendant la transition. La leçon 9 nous a appris qu'à pression constante la chaleur reçue est la variation d'enthalpie. On obtient donc
La chaleur à fournir pour faire passer une quantité de matière donnée d'une phase à l'autre est appelée chaleur latente de changement d'état ; on parle aussi d'enthalpie de fusion, de vaporisation, etc. On la note lorsqu'elle est rapportée à l'unité de masse ou à une mole. La thermodynamique ne permet pas de la calculer, car elle dépend du corps considéré. Mais elle a été mesurée pour de nombreux corps purs et elle est tabulée.
Pour l'eau, la chaleur latente massique de fusion vaut environ à , et celle de vaporisation environ à . Ces valeurs sont considérables. Avec une capacité thermique massique de , il faut à peu près autant d'énergie pour vaporiser un kilogramme d'eau bouillante que pour élever sa température de plus de K. C'est pourquoi une casserole d'eau met bien plus longtemps à s'évaporer qu'à atteindre l'ébullition.
3. Équilibre entre phases et règle de Gibbs
3.1. Les conditions d'équilibre
Considérons maintenant un corps pur dans lequel deux phases, notées et , coexistent : de l'eau liquide et un morceau de glace, par exemple. Le système est fermé, de sorte que est constant. Chaque phase est un système thermodynamique à part entière, d'énergie et . Avant d'être mises en contact, les deux phases n'ont aucune raison d'avoir la même température ni la même pression. Mais aucune paroi ne les sépare : elles peuvent échanger de l'énergie, du volume et des particules. Nous sommes donc exactement dans la situation de la leçon 7, section [sec:ch7-conditions-equilibre], et à l'équilibre
La leçon 9 nous en a donné une lecture complémentaire : à et fixées, la phase stable est celle de plus faible potentiel chimique, et deux phases ne peuvent coexister que si
Cette condition éclaire le diagramme des phases. Chaque phase possède sa propre fonction , que l'on peut se représenter comme une surface au-dessus du plan . En chaque point du plan, la phase observée est celle dont la surface est la plus basse. Les courbes de coexistence sont les lignes où deux surfaces se croisent : l'égalité (2) est une seule équation entre deux variables, et elle définit donc une courbe. Trois phases ne coexistent que si , soit deux équations entre deux variables : leurs solutions sont des points isolés, les points triples.
3.2. Le nombre de degrés de liberté
Retrouvons ce résultat en comptant les variables intensives indépendantes, comme à la leçon 7. Pour une seule phase, les trois variables intensives , et sont reliées par la relation de Gibbs-Duhem : il reste deux degrés de liberté.
Pour deux phases en équilibre, les variables , et sont communes aux deux phases. Mais chaque phase reste un système extensif à part entière, de sorte que nous obtenons non pas une seule relation de Gibbs-Duhem, mais deux relations indépendantes :
où nous avons tenu compte de l'égalité des températures, des pressions et des potentiels chimiques, et donc aussi de leurs différentielles. La somme de ces deux relations donne la relation de Gibbs-Duhem du système total, qui ne constitue donc pas une équation supplémentaire. Il ne reste ainsi qu'un seul degré de liberté : trois variables intensives moins deux relations.
Physiquement, cela signifie que si l'on change la pression d'un système formé de glace et d'eau liquide, de telle sorte que les deux phases soient encore présentes à la fin, sa température change automatiquement, que l'on le veuille ou non. On se déplace le long d'une courbe de coexistence du diagramme des phases. Cela justifie aussi l'affirmation faite plus haut : si la transition se déroule à température constante, elle se déroule aussi à pression constante.
Avec trois phases, il y a trois relations de Gibbs-Duhem pour trois variables intensives : il ne reste aucun degré de liberté, et l'on retrouve le point triple. Ce comptage se résume par la règle des phases de Gibbs pour un corps pur,
où est le nombre de phases en équilibre et le nombre de degrés de liberté intensifs, appelé aussi variance du système, surtout en thermochimie. Puisque , il est impossible de faire coexister à l'équilibre plus de trois phases d'un même corps pur. Le diagramme de l'eau possède bien plusieurs points triples, mais aucun point où quatre phases se rencontrent.
3.3. Plusieurs constituants : la règle de Gibbs générale
Ce comptage se généralise à un mélange de constituants indépendants, sans réaction chimique, comportant phases distinctes en équilibre. Nous supposons que chaque constituant est présent dans chaque phase et libre de passer de l'une à l'autre, et nous négligeons les champs extérieurs.
La température et la pression sont communes à toutes les phases. Dans chaque phase, la composition est décrite par les fractions molaires des constituants, dont la somme vaut un : il reste donc fractions indépendantes par phase. Avant d'écrire l'équilibre vis-à-vis des échanges de matière, on dispose ainsi de variables intensives. Cet équilibre exige que le potentiel chimique de chaque constituant soit le même dans toutes les phases. En comparant chaque phase à la première, on obtient équations. Le nombre de degrés de liberté vaut donc
C'est la règle des phases de Gibbs, dans le cas usuel où ces équations sont indépendantes. Pour un corps pur, , et l'on retrouve . Notez qu'elle ne compte que les variables intensives : les quantités de matière présentes dans chaque phase restent libres, comme nous l'avons vu à la leçon 9. Des réactions chimiques, des constituants absents de certaines phases ou le voisinage d'un point critique demandent d'adapter ce comptage.
4. La relation de Clapeyron
4.1. La pente des courbes de coexistence
Puisqu'il existe nécessairement une relation le long d'une courbe de coexistence, essayons de la calculer. Nous ne savons pas calculer cette fonction directement, mais nous pouvons calculer sa dérivée. Soit un point d'équilibre de la courbe, de température et de pression , où . Déplaçons légèrement l'équilibre vers un point voisin de la courbe, de température et de pression . On y a encore , et donc
Mais les relations de Gibbs-Duhem (3), écrites avec les entropies et volumes par particule et , donnent explicitement ces différentielles :
En les égalant, il vient . En notant et , et en utilisant d'après (1), on obtient la relation de Clapeyron :
où est la chaleur latente du passage de la phase à la phase , rapportée à la même quantité de matière que (une particule, une mole ou un kilogramme). Établie par Clapeyron en 1834 dans le cadre de la théorie du calorique, puis justifiée par Clausius en 1850, elle relie trois grandeurs mesurables : la pente de la courbe, la chaleur latente et la variation de volume.
Cette relation ne s'applique qu'aux transitions pour lesquelles les deux phases ont des volumes par particule différents, sans quoi on diviserait par zéro. Ce sont les transitions dites du premier ordre, que nous préciserons en fin de leçon.
4.2. La courbe de fusion
La relation de Clapeyron explique le signe de la pente de la courbe de fusion. La fusion demande toujours de la chaleur, donc . Le signe de la pente est donc celui de . Pour un corps normal, le solide est plus dense que le liquide, et la pente est positive. Pour l'eau, la glace est moins dense que le liquide, , et la pente est négative, comme annoncé.
Faisons le calcul pour l'eau à . Avec et les volumes massiques et , on trouve
Il faut donc augmenter la pression d'environ bar pour abaisser la température de fusion de la glace d'un seul degré. La courbe de fusion est presque verticale, et la température de fusion de l'eau dépend très peu de la pression dans les conditions usuelles. Contrairement à une explication répandue, ce n'est d'ailleurs pas la pression des lames qui fait fondre la glace sous les patins : elle ne dépasse pas quelques dizaines de bars et n'abaisse la température de fusion que d'une fraction de degré.
4.3. La pression de vapeur saturante
Sur la courbe de vaporisation, la pression d'équilibre entre le liquide et sa vapeur est notée et s'appelle la pression de vapeur saturante. La relation de Clapeyron se simplifie ici grâce à deux approximations. Loin du point critique, un gaz occupe beaucoup plus de place qu'un liquide pour la même quantité de matière : on peut négliger devant . Si la vapeur est de plus assez diluée pour être traitée comme un gaz parfait, le volume molaire du gaz vaut . Avec la chaleur latente molaire , il vient
C'est la relation de Clausius-Clapeyron. Si l'on suppose enfin la chaleur latente constante, on peut l'intégrer en séparant les variables, depuis un point connu de la courbe :
On rencontre aussi cette formule approchée sous la forme , avec et deux constantes : la pression de vapeur saturante croît très rapidement avec la température.
Pour l'eau, prenons le point d'ébullition sous la pression atmosphérique, K et bar, et . La formule donne, à , une pression de vapeur saturante d'environ kPa, alors que la valeur mesurée est de kPa. L'ordre de grandeur est correct, mais l'écart rappelle que la chaleur latente n'est pas vraiment constante : celle de l'eau vaut environ à .
Les deux approximations deviennent d'ailleurs fausses lorsqu'on s'approche du point critique. Lorsque et augmentent, la vapeur devient de plus en plus dense et son volume molaire diminue, tandis que celui du liquide augmente : il n'est plus vrai que le volume du gaz est très grand devant celui du liquide. Au point critique, les deux volumes molaires deviennent égaux, de même que les entropies molaires, et la chaleur latente s'annule. Au-delà, il n'y a plus de séparation de phase entre le liquide et le gaz.
4.4. Évaporation, humidité et nuages
Un exercice typique est le suivant. Une enceinte adiabatique, fermée par un piston mobile, est entièrement remplie d'eau liquide. On tire sur le piston, ce qui crée un espace vide au-dessus du liquide, puisque celui-ci ne se dilate presque pas. On attend. Quel est l'état d'équilibre final ?
Regardons les molécules d'eau de la surface. Elles sont au contact du vide, à pression nulle. Or le diagramme des phases montre qu'à pression très faible l'eau est stable sous forme de vapeur. Une partie du liquide va donc se vaporiser et remplir l'espace libre, jusqu'à ce que la pression de la vapeur atteigne la pression de vapeur saturante : le liquide et sa vapeur sont alors en équilibre. Comme la vaporisation consomme de la chaleur latente et que l'enceinte est adiabatique, le liquide se refroidit légèrement au passage. Ce type de raisonnement permet de calculer la quantité de vapeur formée et la température finale en fonction des données du problème.
Le même effet est redoutable pour une planète qui perd son atmosphère. On pourrait penser que la vie peut continuer dans les océans. Mais si la pression au-dessus de l'eau devient trop faible, l'eau liquide n'est plus stable : elle s'évapore ou gèle, et la vapeur formée peut à son tour s'échapper dans l'espace. La pression moyenne au sol de Mars, d'environ Pa, est justement très proche de celle du point triple de l'eau : l'eau liquide n'y est quasiment jamais stable, et l'on n'y trouve que de la glace et de la vapeur. Mars possédait pourtant de l'eau liquide il y a quelques milliards d'années ; la perte de son atmosphère a contribué à en faire le désert que nous connaissons, même si ce scénario fait encore l'objet de recherches.
Dans la vie courante, vous connaissez une notion très proche de la pression de vapeur saturante sous un autre nom : l'humidité relative de l'air. Elle est définie comme le rapport de la pression partielle de vapeur d'eau dans l'atmosphère à la pression de vapeur saturante à la même température. Une humidité de signifierait qu'il n'y a pas une seule molécule d'eau dans l'air, ce qui n'arrive jamais. Une humidité de signifie que la vapeur d'eau de l'air est en équilibre avec de l'eau liquide qui commence tout juste à se former. On dit alors que l'air est saturé en eau, d'où le nom de . Si l'humidité dépasse , l'équilibre est rompu : la vapeur se condense spontanément en gouttelettes. C'est ainsi que se forment la brume et le brouillard.
Donnons un ordre de grandeur. À , la pression de vapeur saturante de l'eau vaut environ kPa, soit plus de quarante fois moins que la pression atmosphérique. En traitant la vapeur comme un gaz parfait de masse molaire , la masse de vapeur d'eau contenue dans un mètre cube d'air saturé vaut
soit environ g. Si l'on ajoute encore de la vapeur, on augmente sa pression partielle à température constante : on se déplace verticalement dans le diagramme des phases, et l'on finit inévitablement par croiser la courbe de vaporisation. De l'eau liquide se forme alors spontanément.
C'est un mécanisme quotidien dans l'atmosphère. Sous l'effet du rayonnement solaire, l'eau des océans s'évapore et se mélange à l'air. Les courants ascendants en emportent une partie en altitude, où la pression et la température diminuent. Comme décroît très vite avec la température, l'air finit par devenir sursaturé, et des microgouttelettes d'eau, ou des cristaux de glace si la température est assez basse, se forment autour des poussières en suspension : ce sont les nuages. Ces gouttelettes grossissent ensuite lentement, puis tombent sous forme de pluie.
En somme, la vie a disparu de la surface de Mars, si elle y a jamais existé, en partie à cause des transitions de phase de l'eau ; et sans ces mêmes transitions, la vie sur Terre serait bien différente de celle que nous connaissons.
5. Un modèle de fluide réel : le gaz de van der Waals
5.1. Le gaz parfait ne connaît pas de transition de phase
Le gaz parfait ne présente aucune instabilité dans tout son domaine. La leçon 8 a montré qu'une phase est localement stable si et . Or, pour le gaz parfait monoatomique, et sont strictement positifs pour tous , et . Son entropie est concave partout, et son enveloppe concave est elle-même : un gaz parfait ne se liquéfie jamais. Pour décrire la liquéfaction, il faut un modèle de gaz réel.
5.2. L'équation de van der Waals
Il existe plusieurs modèles de gaz réels, mais nous nous intéresserons ici à celui de van der Waals, qui propose en 1873 l'équation d'état
où et sont deux constantes positives propres au gaz. Le terme en , appelé covolume molaire, traduit le fait que les molécules ne sont pas ponctuelles : le volume réellement disponible pour leur mouvement n'est pas , mais , où s'exprime en mètres cubes par mole. Le terme en , dit terme de cohésion, traduit l'attraction entre les molécules, due aux interactions de van der Waals que vous avez rencontrées en chimie. Ces attractions retiennent les molécules proches de la paroi et diminuent la pression qu'elles exercent ; l'effet est proportionnel au carré de la densité.
Ce qui nous intéresse ici est de comparer les isothermes qui en résultent à celles du gaz parfait. Les isothermes du gaz parfait sont toujours strictement décroissantes dans le diagramme , ce qui revient à dire que . Pour le gaz de van der Waals, l'équation d'état s'écrit
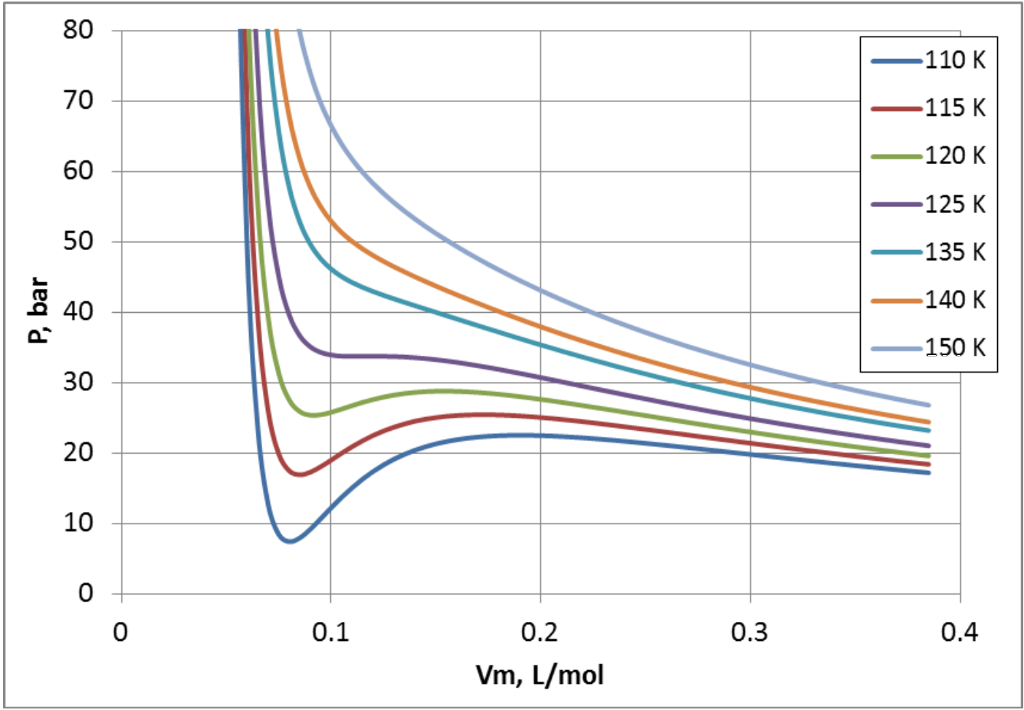
La figure 5 montre plusieurs isothermes. À haute température, elles ressemblent à celles du gaz parfait et sont strictement décroissantes. Mais lorsque la température passe sous une certaine température critique, ici la courbe violette à K, certaines portions deviennent croissantes : sur celles-ci, , et la phase homogène est instable.
5.3. Le point critique
L'isotherme critique sépare les isothermes toujours décroissantes de celles qui présentent une portion croissante. Elle possède donc un point d'inflexion à tangente horizontale, le point critique, où
avec le volume molaire. En dérivant , ces deux conditions s'écrivent
En divisant la première par la seconde, on trouve , et donc
Le modèle relie ainsi les coordonnées du point critique, que l'on mesure, aux deux constantes et . Il prédit en particulier que le rapport vaut pour tous les gaz ; les valeurs mesurées, généralement comprises entre et , montrent que le modèle n'est qu'une première approximation.
Exercice 1 : Thermodynamique du fluide de van der Waals
- À l'aide d'une relation de Maxwell de la leçon 9, montrer que les grandeurs molaires vérifient où est une fonction inconnue de la température. Déterminer la relation entre et .
- Pour voir l'instabilité de , il faudrait inverser la relation , ce qui n'est possible ici que de façon implicite. Expliquer pourquoi un critère de stabilité comme , qui ne s'exprime pas dans les variables naturelles de , est alors bien plus commode.
- Dans le cas particulier où est une constante, déterminer entièrement , et dans leurs variables naturelles respectives, calculer le potentiel chimique, puis tous les coefficients calorimétriques et thermoélastiques de la leçon 8.
5.4. Le palier de Maxwell
Même sans disposer de la fonction explicite, qui nous permettrait de construire son enveloppe concave, on peut faire ce « calcul graphique » directement dans le diagramme . La figure 6 en donne le principe.
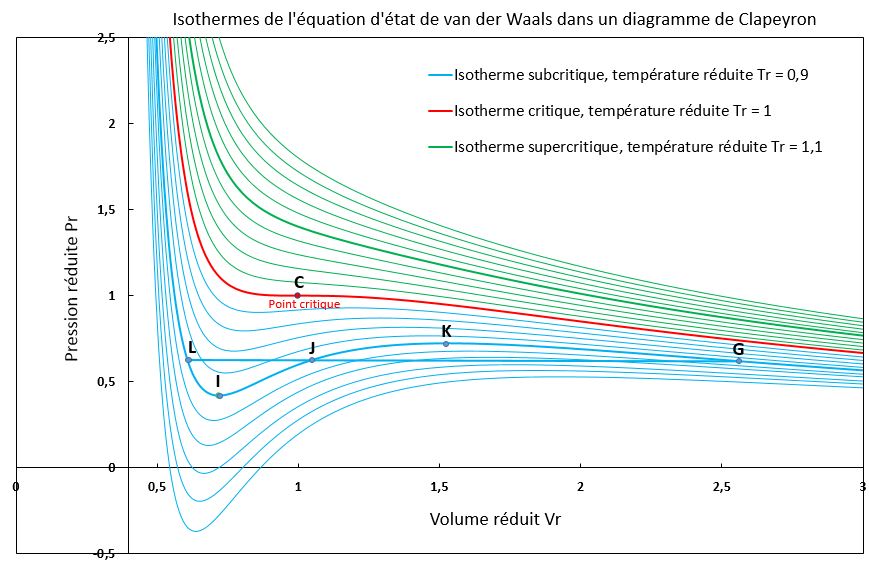
Les isothermes situées au-dessus de l'isotherme critique sont toujours stables. Dans le diagramme , elles correspondent à des droites verticales, , qui passent à droite du point critique et ne croisent jamais la courbe de vaporisation : c'est le domaine du fluide supercritique. En dessous de la température critique, au contraire, chaque isotherme croise la courbe de vaporisation. De même que la courbe d'entropie était remplacée par son enveloppe concave, on remplace alors une partie de chaque isotherme par un segment horizontal, le palier, qui décrit le mélange des deux phases. La partie gauche de l'isotherme décrit la phase liquide, la partie droite la phase gazeuse, et la proportion de gaz augmente le long du palier de gauche à droite. Comme pour l'entropie, le palier ne commence pas au point où devient négatif, mais avant : c'est la différence entre instabilité locale et globale.
Reste à savoir à quelle hauteur placer le palier. C'est la règle des paliers de Maxwell qui en décide. Le long d'une isotherme, la relation de Gibbs-Duhem se réduit à . Pour deux points et d'une même isotherme, on a donc
l'intégrale étant calculée le long de l'isotherme de van der Waals elle-même, en passant par les états instables. Ce calcul est purement formel : il utilise la fonction du modèle, définie aussi sur la portion instable. Si et sont les extrémités du palier, le liquide en et le gaz en sont en équilibre, à la même température et à la même pression . Ils ont donc le même potentiel chimique, et
Une intégration par parties transforme cette condition en une condition plus parlante :
L'aire sous l'isotherme de van der Waals entre et est donc égale à l'aire du rectangle situé sous le palier. Autrement dit, les deux aires délimitées par l'isotherme et le palier, l'une au-dessous et l'autre au-dessus du palier, sont égales. Cette condition suffit à placer le palier de chaque isotherme.
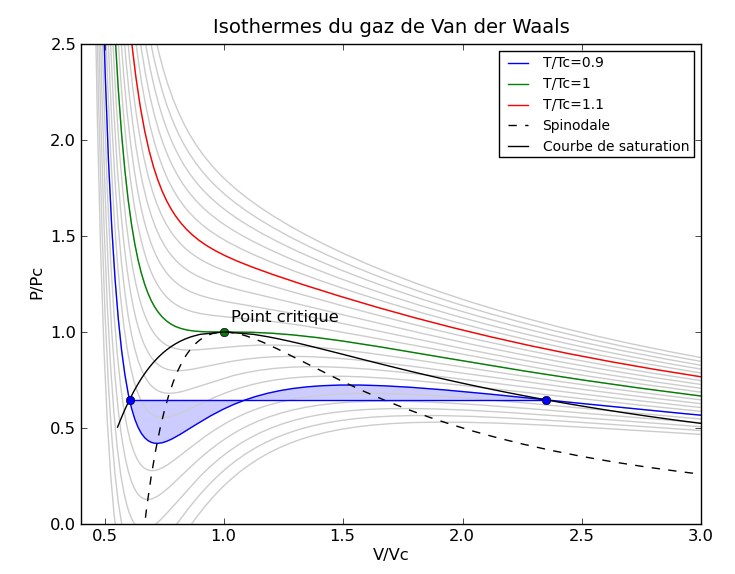
La figure 7 montre deux courbes importantes. La courbe de saturation relie les extrémités des paliers : c'est la frontière du domaine où les deux phases coexistent. La spinodale relie les extremums des isothermes, où diverge puis change de signe. Entre les deux se trouvent les états métastables, exactement comme les portions et du graphe de l'entropie : à gauche, le liquide surchauffé, à droite, la vapeur sursaturée. Entre les deux branches de la spinodale, la phase homogène est instable et ne peut pas être observée.
5.5. La règle des moments
On obtient finalement le diagramme de la figure 8. La partie gauche de la courbe de saturation s'appelle la courbe d'ébullition : un liquide qui l'atteint forme sa première bulle de vapeur. La partie droite s'appelle la courbe de rosée : une vapeur qui l'atteint forme sa première goutte de liquide.
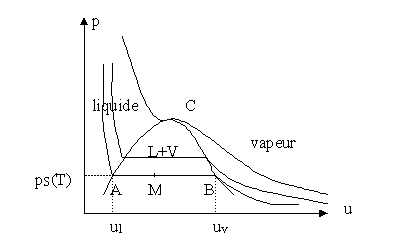
Lorsque le système se trouve en un point du palier, quelle fraction est sous forme gazeuse et quelle fraction sous forme liquide ? La réponse est donnée par la règle des moments. Notons la masse totale, et les masses de liquide et de gaz, et et les volumes massiques des deux phases saturées, aux extrémités et du palier (ils sont notés et sur la figure). On appelle titre massique en vapeur le rapport . Le volume total s'écrit
En introduisant le volume massique moyen au point , on en déduit
Il s'agit simplement d'une règle de proportionnalité le long du palier : la proportion de vapeur passe de en à en . On l'a établie en masse, mais elle vaut aussi avec les volumes molaires, puisque les deux phases ont la même masse molaire. C'est exactement la même construction que sur le segment du graphe de l'entropie, où l'énergie jouait le rôle du volume.
6. Pour aller plus loin : la classification des transitions
Les transitions étudiées dans cette leçon ont un point commun. Lorsque l'on traverse une courbe de coexistence, le potentiel chimique est continu, puisque les deux phases ont le même sur la courbe. Mais ses dérivées premières,
sautent brutalement d'une phase à l'autre : c'est l'origine de la chaleur latente et du changement de volume. Ces transitions sont dites du premier ordre, selon la classification proposée par Ehrenfest en 1933.
Il existe aussi des transitions sans chaleur latente ni changement de volume, au cours desquelles les dérivées premières de restent continues. Ce sont les transitions continues. Nous en avons rencontré une : au point critique, la différence entre le liquide et le gaz s'annule continûment. Le fer perd de même son aimantation spontanée, de façon continue, lorsqu'on le chauffe au-delà de sa température de Curie, d'environ . Au voisinage de ces transitions, certaines réponses du système, comme la compressibilité au point critique, deviennent très grandes, voire divergent. Les fluctuations de densité deviennent alors si importantes qu'un fluide au voisinage de son point critique diffuse fortement la lumière et devient laiteux : c'est le phénomène d'opalescence critique. L'étude de ces transitions dépasse le cadre de la thermodynamique classique ; elle a été l'un des grands chantiers de la physique statistique du vingtième siècle.
7. Bilan
Une phase homogène n'est l'état d'équilibre que si son entropie est concave. Lorsqu'elle ne l'est pas, le principe de maximum impose de la remplacer par son enveloppe concave : le système se sépare en deux phases de même température, de même pression et de même potentiel chimique, et la transition se fait à température et pression constantes, en échangeant une chaleur latente égale à la variation d'enthalpie. L'égalité des potentiels chimiques dessine les courbes de coexistence du diagramme des phases, dont la pente est donnée par la relation de Clapeyron, et la règle de Gibbs limite le nombre de phases qui peuvent coexister. Le modèle de van der Waals montre enfin comment une simple équation d'état peut contenir une transition liquide-gaz, un point critique et des états métastables.