Pojęcia podstawowe
Równowaga, ścianki, zmienne i funkcje stanu, przemiany termodynamiczne.
Termodynamika opisuje układy makroskopowe za pomocą niewielkiej liczby mierzalnych wielkości, takich jak temperatura, ciśnienie czy objętość. Przed wprowadzeniem dwóch zasad teorii należy sprecyzować, co rozumiemy przez układ termodynamiczny, stan równowagi, zmienną stanu, funkcję stanu oraz przemianę termodynamiczną.
Lekcja ta wprowadza zatem nie tylko podstawowe słownictwo termodynamiki, lecz także kilka założeń strukturalnych, na których opiera się teoria: istnienie stanów makroskopowych charakteryzowanych przez niewielką liczbę zmiennych oraz strukturę powstałej w ten sposób przestrzeni stanów. Pojęcia te i założenia utworzą ramy, w których zostaną sformułowane obie zasady.
1. Układ termodynamiczny
W termodynamice zaczynamy zawsze od wyboru układu, który chcemy badać.
Jako układ można na przykład wybrać gaz zawarty w naczyniu; granica pokrywa się wtedy ze ściankami naczynia. Granica nie musi jednak być materialną ścianą. Przy badaniu przepływu przez turbinę lub rurociąg za układ wybiera się często nieruchomy obszar przestrzeni, zwany objętością kontrolną, ograniczony czysto geometryczną powierzchnią, przez którą może przepływać materia.
Wybór układu jest również częściowo umowny. To samo zjawisko można często opisać, wybierając różne układy. W praktyce jednak warunki zadane na brzegach problemu, czyli na granicy, prowadzą zwykle do konkretnego wyboru. Warunki te są na ogół podane w treści zadania albo wynikają z samej sytuacji fizycznej. W każdym przypadku przed zapisaniem bilansów fizycznych należy jasno określić wybrany układ.
Po zdefiniowaniu układu pierwsze pytanie dotyczy tego, co może on wymieniać z otoczeniem. W tym kursie wystąpią dwie główne kategorie wymiany: wymiana materii oraz wymiana energii, w szczególności w postaci ciepła lub pracy. Wyróżnia się wówczas trzy rodzaje układów.
Czwarta logicznie możliwa kategoria—układ wymieniający materię, ale niewymieniający energii z otoczeniem—nie ma sensu fizycznego: materia przekraczająca granicę zawsze przenosi ze sobą energię.
Gaz zamknięty w cylindrze z tłokiem jest na przykład układem zamkniętym: żadna cząsteczka nie przechodzi przez ścianki, lecz gaz może pobierać ciepło lub wykonywać pracę, przesuwając tłok.
Otwarty garnek z wrzącą wodą jest natomiast układem otwartym, ponieważ uchodzi z niego para, a woda może pobierać ciepło z płyty grzejnej.
Układ doskonale izolowany jest zawsze idealizacją. Zamknięty termos jest przez pewien czas dobrym przybliżeniem. W rzeczywistości żaden układ nie może być doskonale izolowany, ponieważ nawet w próżni promieniowanie elektromagnetyczne może przenosić energię do układu lub z niego; zob. Lekcja 12 o termodynamice promieniowania.
2. Granice, ścianki i więzy
Właściwości granicy określają, jakie wymiany są możliwe między układem a otoczeniem. Różne warunki brzegowe mogą prowadzić od tego samego stanu początkowego do całkowicie różnych ewolucji termodynamicznych.
Innymi słowy, znajomość samego układu nie wystarcza: trzeba również znać więzy nałożone na jego granicę. Jeśli granicę stanowi materialna ścianka, rozróżnia się kilka typowych przypadków.
- Ścianka może być sztywna lub ruchoma. Ścianka sztywna narzuca geometrię układu. Ścianka ruchoma może natomiast przemieszczać się pod wpływem różnicy sił ciśnienia działających po obu jej stronach.
- Ściankę nazywa się diatermiczną lub diatermalną, jeśli umożliwia wymianę ciepła, a adiabatyczną, jeśli jej zapobiega. Można też mówić o izolacji cieplnej, lecz określenie adiabatyczna jest dokładniejsze, bo nie ogranicza się do przewodnictwa: ścianka adiabatyczna uniemożliwia każdy przepływ energii cieplnej przez przewodzenie, konwekcję lub promieniowanie.
- Ścianka może być przepuszczalna lub nieprzepuszczalna dla materii. Może też być półprzepuszczalna, czyli przepuszczać niektóre substancje chemiczne, a zatrzymywać inne.
Rysunek 1 przedstawia możliwe wymiany z otoczeniem, trzy rodzaje układów oraz główne więzy narzucone przez ich granice.
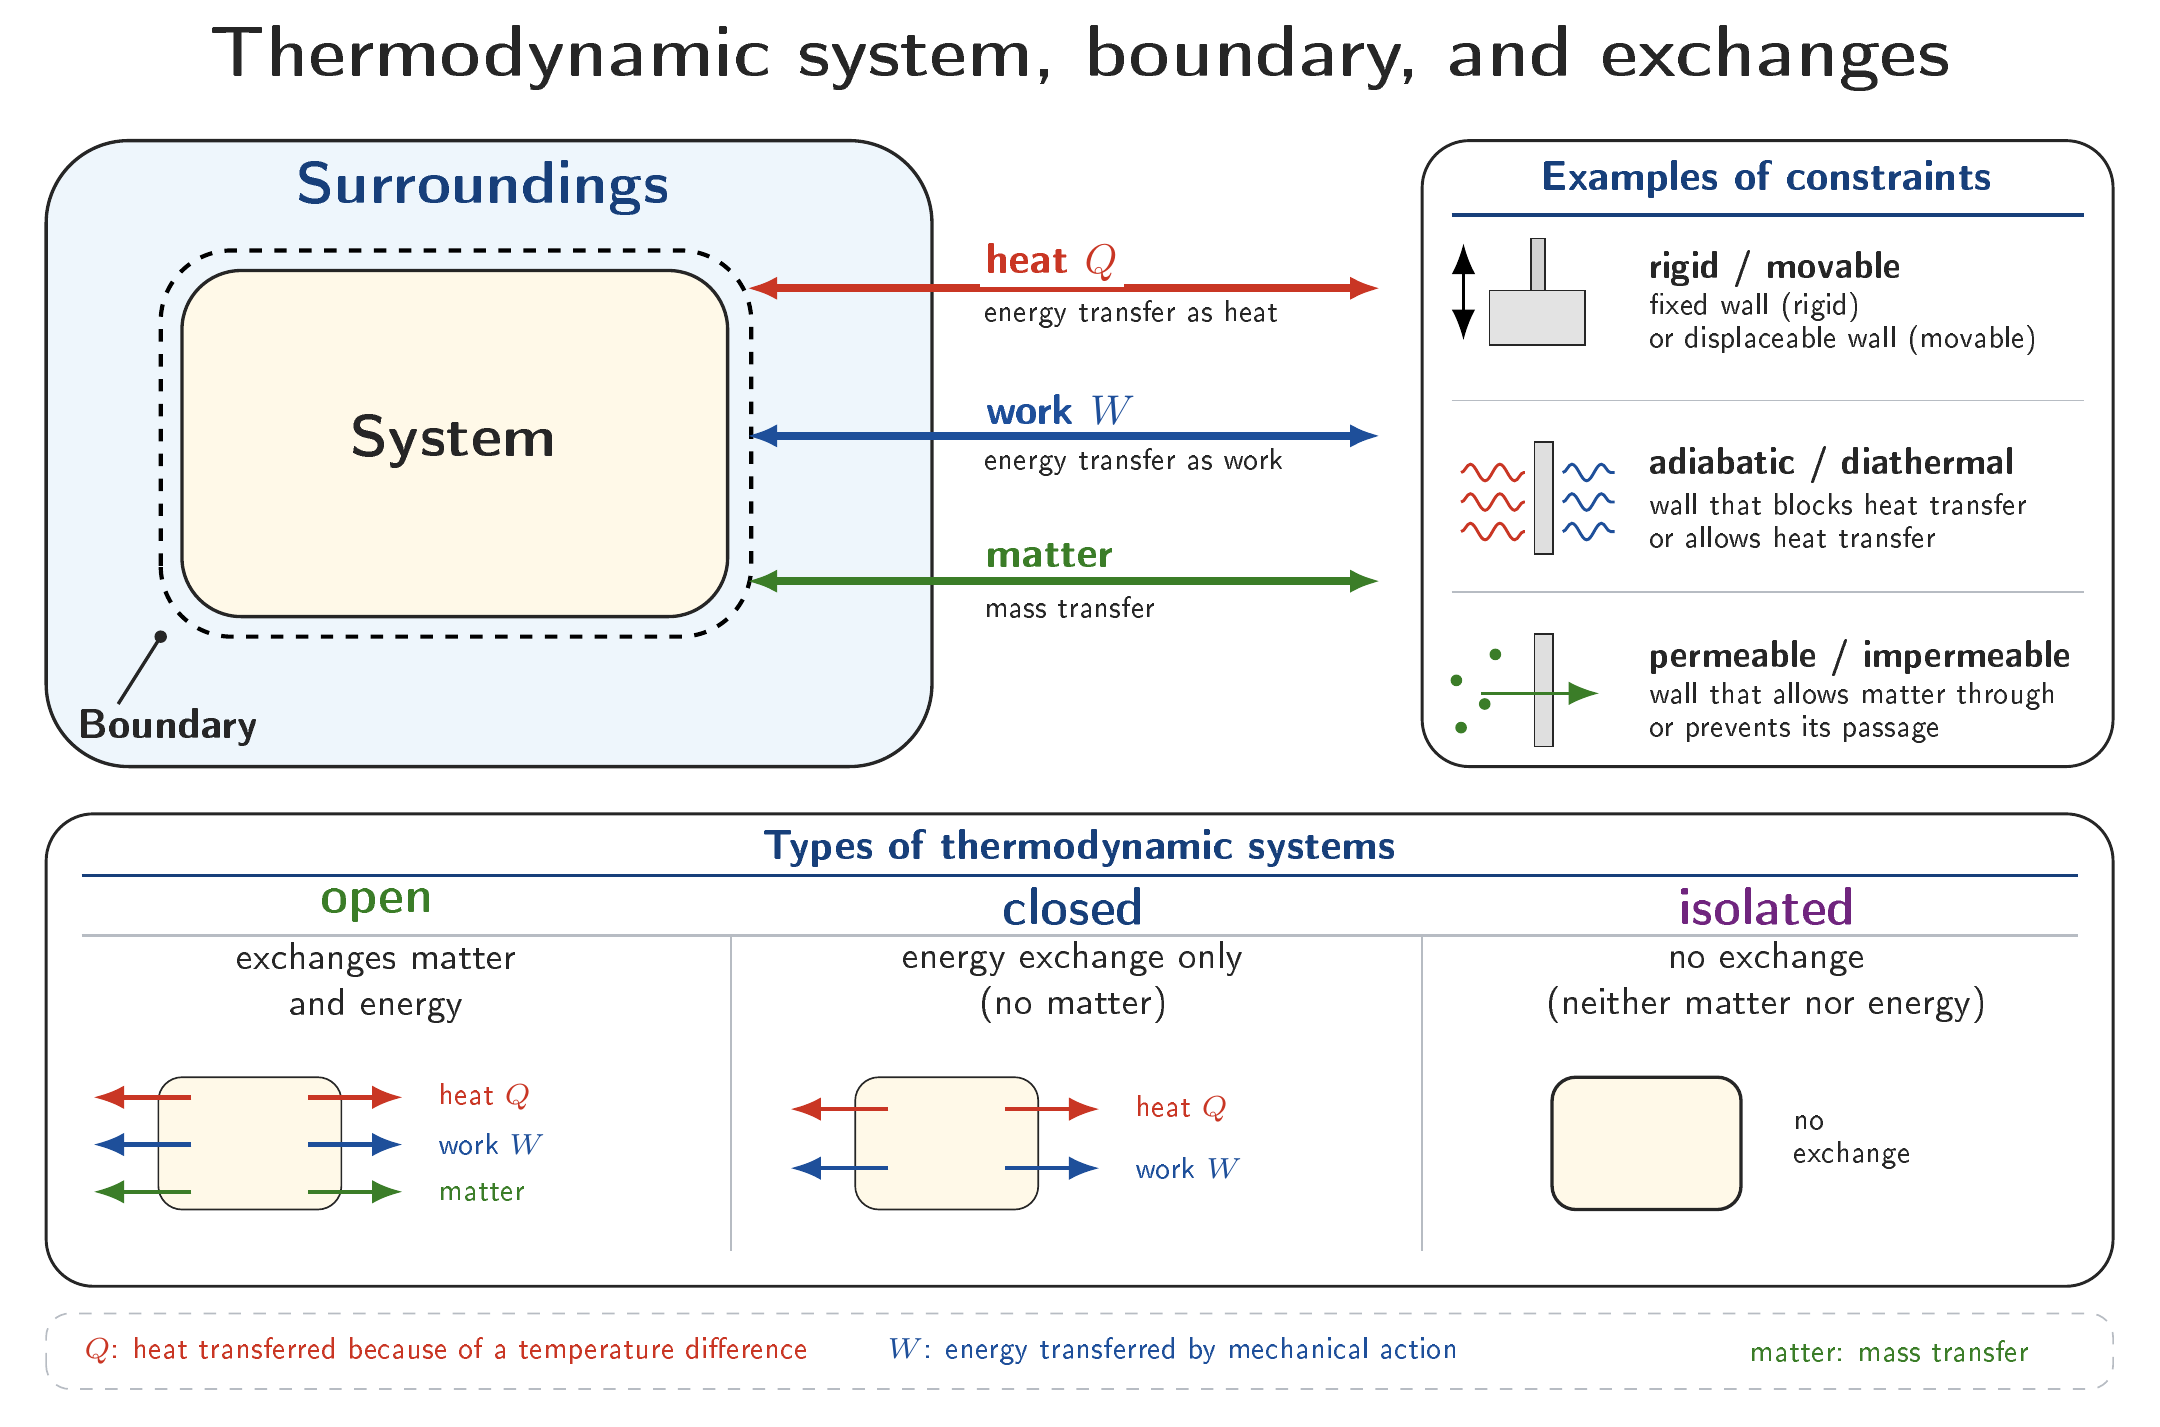
Właściwości te są więzami, które określają możliwe procesy termodynamiczne. Rozważmy na przykład dwa gazy oddzielone sztywną ścianką. Ich ciśnienia mogą być różne i nic się nie wydarzy, ponieważ ścianka uniemożliwia ruch. Jeśli zastąpimy ją ruchomym tłokiem, różnica ciśnień wprawi tłok w ruch.
Podobnie dwa ciała oddzielone ścianką adiabatyczną mogą zachować różne temperatury. Jeśli jednak ścianka stanie się diatermiczna, nastąpi przepływ ciepła aż do ustalenia nowej równowagi.
Wreszcie dwa roztwory zawierające tę samą substancję chemiczną w różnych stężeniach mogą zachować tę różnicę, jeśli oddziela je błona nieprzepuszczalna dla tej substancji. Jeżeli błona stanie się dla niej przepuszczalna, cząstki mogą przekraczać granicę i dyfundować z jednego obszaru do drugiego aż do osiągnięcia nowej równowagi. W najprostszym przypadku, gdy oba ośrodki są poza tym równoważne, równowaga odpowiada wyrównaniu stężeń po obu stronach.
Często wygodnie jest narzucić układowi określone warunki zewnętrzne bez szczegółowego opisywania urządzenia, które je wytwarza. Możemy na przykład chcieć badać układ utrzymywany bez względu na okoliczności w stałej temperaturze. W praktyce można umieścić go w piecu, chłodziarce, kąpieli wodnej i tak dalej.
Formalnie oznacza to przypisanie pewnych właściwości otoczeniu, z którym oddziałuje układ. Zbiornikiem nazywa się układ na tyle duży, że niektóre jego parametry można uznać za stałe pomimo wymiany z badanym układem.
Zbiornik cieplny, czyli termostat, to zbiornik, którego temperatura pozostaje praktycznie stała, gdy pobiera lub oddaje rozsądną ilość ciepła. Jeśli zanurzymy małe ciało w dużym jeziorze, jezioro można z doskonałym przybliżeniem traktować jako termostat.
Podobnie atmosferę można w wielu sytuacjach traktować jako zbiornik mechaniczny narzucający w przybliżeniu stałe ciśnienie. Mówi się wtedy czasem o zbiorniku ciśnienia. Taka sytuacja będzie częsta w zadaniach.
Później spotkamy także zbiorniki cząstek zdolne narzucać potencjał chemiczny.
3. Równowaga termodynamiczna
Pojęcie równowagi leży u podstaw termodynamiki klasycznej. Teoria, którą będziemy rozwijać, opisuje przede wszystkim stany równowagi i przemiany łączące takie stany.
Pojęcie to ma początkowo charakter fenomenologiczny. Doświadczenie pokazuje, że układ poddany stałym warunkom zewnętrznym dąży zwykle po pewnym czasie do stanu, w którym nie obserwuje się już ewolucji makroskopowej.
Rozważmy metalową kostkę pozostawioną przez długi czas w pomieszczeniu. Jej temperatura nie zmienia się już w sposób makroskopowo zauważalny. Umieśćmy ją teraz w gorącym piecu. Zmieniliśmy warunki na jej granicy i układ ponownie ewoluuje: temperatura stopniowo wzrasta. Po pewnym czasie również ta ewolucja ustaje i zostaje osiągnięty nowy stan stabilny.
Mówimy, że układ zrelaksował do nowego stanu równowagi. Czas potrzebny do osiągnięcia tego stanu, zwany czasem relaksacji, zależy od układu i zachodzących procesów fizycznych. W niektórych przypadkach może być bardzo krótki, w innych bardzo długi.
Prowadzi to do następującej definicji.
Równowaga termodynamiczna nie oznacza więc, że każda różnica temperatury, ciśnienia lub stężenia musiała zniknąć. Oznacza, że przy zadanych więzach nie jest możliwa żadna spontaniczna ewolucja makroskopowa. Spotkaliśmy już przykład: dwie objętości gazu pod różnymi ciśnieniami, oddzielone sztywną ścianką, mogą stanowić stan równowagi przy tym więzie.
Stan równowagi jest zawsze definiowany względem więzów nałożonych na układ. Jeśli jeden z nich zostanie usunięty, stan może natychmiast przestać być stanem równowagi dla nowego problemu termodynamicznego. Druga zasada poda później ogólne sformułowanie tej tendencji do równowagi i pozwoli scharakteryzować stany równowagi.
Należy wreszcie odróżnić stan równowagi od stanu stacjonarnego. W stanie stacjonarnym wielkości makroskopowe nie zależą już od czasu, ale mogą nadal występować trwałe przepływy.
Klasycznym przykładem jest metalowy pręt, którego końce utrzymywane są w różnych temperaturach. Po pewnym czasie profil temperatury w pręcie nie zależy już od czasu, lecz przez pręt stale płynie ciepło od końca gorącego do zimnego. Układ nie jest w równowadze; dlatego definicja równowagi wymaga również braku przepływów makroskopowych, na przykład przepływu ciepła lub materii.
4. Stany makroskopowe i zmienne stanu
Naturalne kolejne pytanie brzmi: jak ilościowo opisywać stany równowagi?
4.1. Zmienne stanu
Układ makroskopowy ma ogromną liczbę mikroskopowych stopni swobody. Litr gazu zawiera na przykład około cząsteczek. Pełny opis mechaniczny wymagałby zasadniczo znajomości położenia i prędkości każdej z nich. Termodynamika zakłada jednak, że w równowadze tę informację mikroskopową można zastąpić bardzo niewielką liczbą wielkości makroskopowych, nazywanych zmiennymi stanu, ponieważ charakteryzują stan makroskopowy.
Najbardziej znane przykłady to objętość , ciśnienie , temperatura i liczba cząstek . Pierwsza zasada wprowadzi kolejną wielkość, energię wewnętrzną , a druga zasada jeszcze inną, entropię . Na razie przyjmujemy, że obie istnieją i charakteryzują stan makroskopowy układu.
Niezwykły charakter tego postulatu podkreślono we wprowadzeniu ogólnym. Nie jest on zwykle jawnie wymieniany w sformułowaniach pierwszej i drugiej zasady, mimo że jest niezbędny i logicznie je poprzedza. Temperatura i ciśnienie nie są mikroskopowymi współrzędnymi cząstek; są wielkościami emergentnymi, które nabierają znaczenia dopiero w skali makroskopowej.
4.2. Zmienne ekstensywne i intensywne
Zmienne stanu dzielą się na dwie główne kategorie.
Wielkość jest intensywna, jeśli przy tym samym powieleniu pozostaje niezmieniona.
Objętość , masa i liczba cząstek są wielkościami ekstensywnymi. Ogólnie będziemy również zakładać, że energia wewnętrzna i entropia są ekstensywne (zob. uwagę poniżej).
Temperatura , ciśnienie i potencjał chemiczny są natomiast intensywne. Potencjał chemiczny zostanie wprowadzony później.
4.3. Algebra ekstensywności
Ekstensywność i intensywność podlegają prostej algebrze, którą warto sformalizować za pomocą funkcji jednorodnych.
Wielkości ekstensywne są więc jednorodne stopnia , a intensywne stopnia .
Definicja ta pozwala od razu łączyć wielkości. Jeżeli jest jednorodna stopnia , a stopnia , to jest jednorodne stopnia , natomiast stopnia .
Na przykład stosunek jest jednorodny stopnia , a więc intensywny: jest to objętość przypadająca na cząstkę. Podobnie gęstość cząstek jest intensywna.
Właściwość ta pozwala sprawdzać spójność równania termodynamicznego. Oprócz zwykłej analizy wymiarowej równanie musi być zgodne z ekstensywnością: obie strony powinny przekształcać się tak samo przy zmianie rozmiaru układu. Dodawanie zmiennej ekstensywnej do intensywnej nie ma na przykład sensu. Należy wyrobić nawyk sprawdzania tego przynajmniej dla końcowego wyniku obliczeń.
Jako ćwiczenie sprawdźcie, że równanie gazu doskonałego spełnia oba warunki. oznacza liczbę cząstek. Relację można też zapisać przez liczbę moli , związaną z równaniem , gdzie jest stałą Avogadra. Ponieważ , otrzymujemy zwykłą postać .
5. Przestrzeń stanów równowagi
Warto matematycznie sformułować to, co właśnie postulowaliśmy. Niech oznacza zbiór stanów równowagi dostępnych badanemu układowi. Stan można opisać skończoną liczbą niezależnych zmiennych
których wartości całkowicie go określają. mogą przedstawiać temperaturę, ciśnienie, objętość itd. Zmienne te pełnią rolę współrzędnych w przestrzeni .
Muszą być niezależne, ponieważ zmienne stanu układu są zwykle powiązane równaniami stanu, czego przykładem jest równanie gazu doskonałego. Sprecyzujemy to w następnym podrozdziale.
Przyjmiemy ponadto, że wielkości termodynamiczne zależą od tych współrzędnych dostatecznie regularnie, by można było stosować rachunek różniczkowy. Matematycznym modelem jest zatem skończenie wymiarowa rozmaitość różniczkowa.
Sformułowanie to może wydawać się abstrakcyjne, lecz jedynie wyraża jawnie założenie, z którego wiele podręczników korzysta niejawnie, zapisując wielkości takie jak , czy bez dokładniejszego określenia umożliwiającej to struktury matematycznej.
Konstrukcja geometryczna pozwoli precyzyjnie ująć zależność między zmiennymi i pojęcie funkcji stanu, a także wyjaśnić, dlaczego praca i ciepło wymieniane między stanem początkowym i końcowym zależą od drogi, podczas gdy zmiany energii wewnętrznej lub entropii od niej nie zależą.
6. Równania stanu
Zamodelowaliśmy jako rozmaitość skończenie wymiarową. Pozostaje zrozumieć, co wyznacza jej wymiar. Do opisu układu można używać wielu zmiennych stanu, lecz zwykle nie wszystkie są niezależne: wiążą je pewne relacje.
Dla gazu doskonałego widzieliśmy, że w równowadze
Przy stałej ilości substancji znajomość i wystarcza do wyznaczenia . , i są zmiennymi stanu, lecz tylko dwie można wybrać niezależnie.
Równanie gazu doskonałego odpowiada
Równanie stanu zmniejsza więc liczbę swobodnie wybieranych zmiennych. Dla zamkniętego gazu doskonałego jest stałe, a wyznacza powierzchnię w abstrakcyjnej przestrzeni . Fizyczna przestrzeń stanów równowagi ma wtedy wymiar , a nie .
Jako współrzędne można wybrać , lub . Żaden wybór nie jest bardziej fizyczny od pozostałych: są to różne układy współrzędnych tej samej przestrzeni.
Ogólnie, dla zmiennych związanych niezależnymi relacjami tylko z nich można wybrać swobodnie. Liczba jest wymiarem . Później nauczymy się systematycznie ją wyznaczać.
7. Funkcje stanu
Po zdefiniowaniu przestrzeni stanów możemy wprowadzić pojęcie używane nieustannie.
Przy niezależnych współrzędnych można zapisać .
Energia wewnętrzna i entropia będą dwiema najważniejszymi funkcjami stanu w termodynamice.
Różniczkę funkcji stanu zapisuje się
Między stanami równowagi i jej zmiana wynosi
Jeśli i można połączyć matematyczną drogą w przestrzeni stanów , to
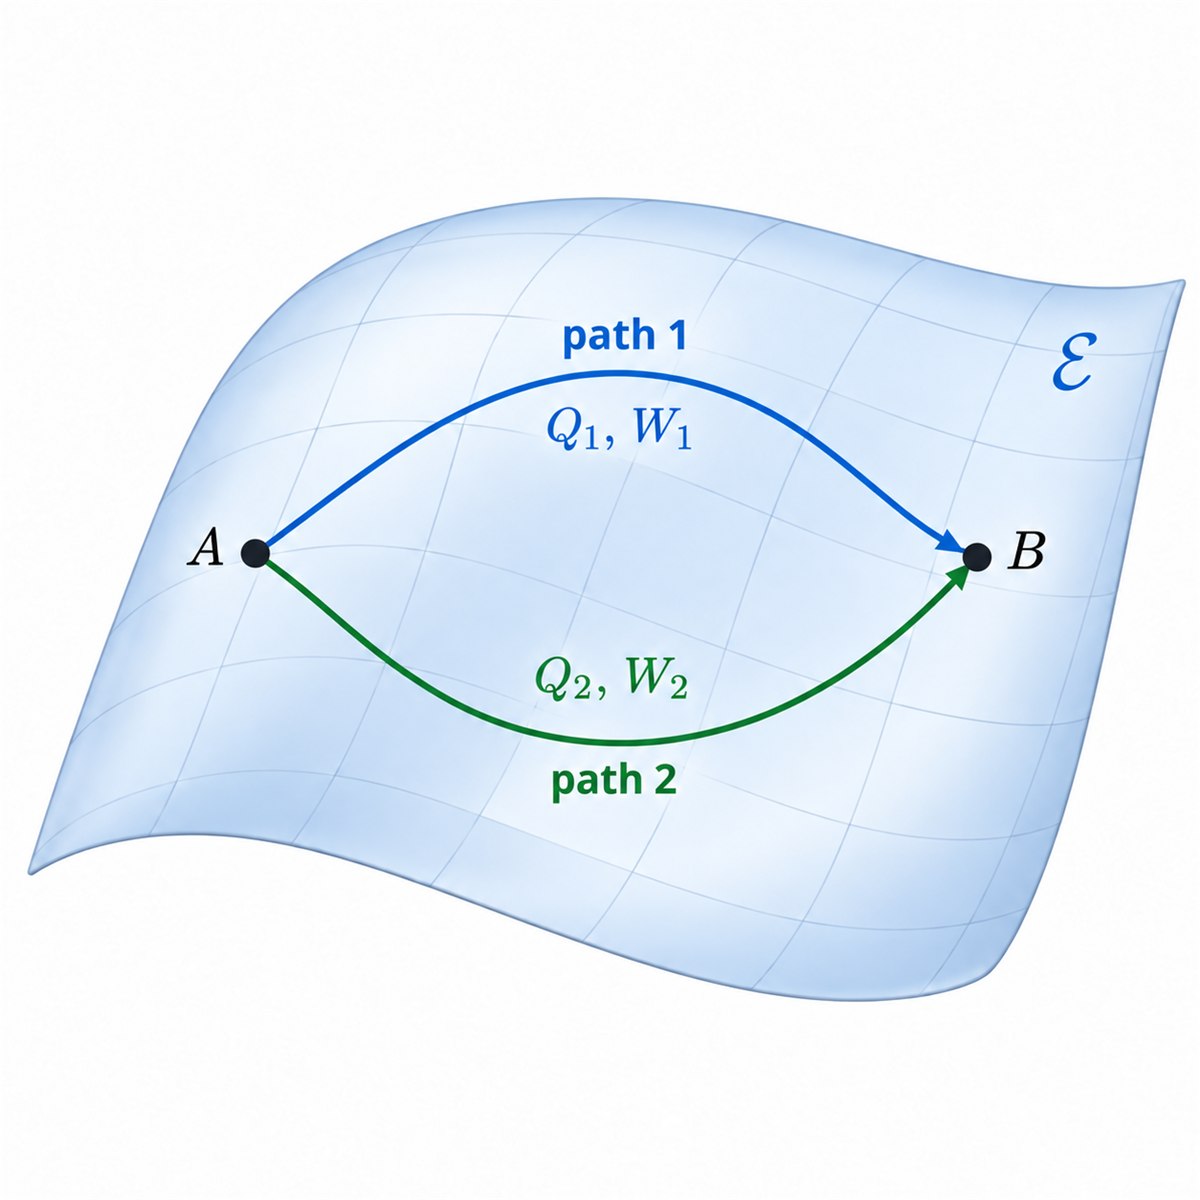
Równość ta zachodzi dla każdej drogi łączącej z , zatem całka nie zależy od wybranej drogi. nazywa się różniczką zupełną. Wprowadzona tu droga jest obiektem matematycznym i nie musi opisywać rzeczywistej ewolucji fizycznej układu. W następnym podrozdziale sprecyzujemy, kiedy przemianę termodynamiczną można przedstawić jako drogę w .
Własność ta odróżnia energię wewnętrzną od ciepła i pracy. Ciepło i praca nie są wielkościami zawartymi w układzie, lecz sposobami przekazywania energii podczas przemiany.
Ich wartość zależy więc od sposobu przeprowadzenia przemiany między stanem początkowym i końcowym. Będziemy zatem pisać
dla elementarnych ilości ciepła i pracy otrzymanych przez układ, aby odróżnić je od różniczek zupełnych funkcji stanu, takich jak
Symbol wskazuje, że i nie są różniczkami funkcji stanu. Ciepło i praca zostaną dokładnie zdefiniowane w Lekcji 4, a entropia w Lekcji 6.
8. Przemiany termodynamiczne
Widzieliśmy, że pewne wielkości, takie jak ciepło i praca, zależą od sposobu przejścia układu między stanami. Należy więc sprecyzować pojęcie przemiany termodynamicznej.
Przemiana termodynamiczna to każdy proces, w którym układ przechodzi z początkowego stanu równowagi do końcowego stanu równowagi.
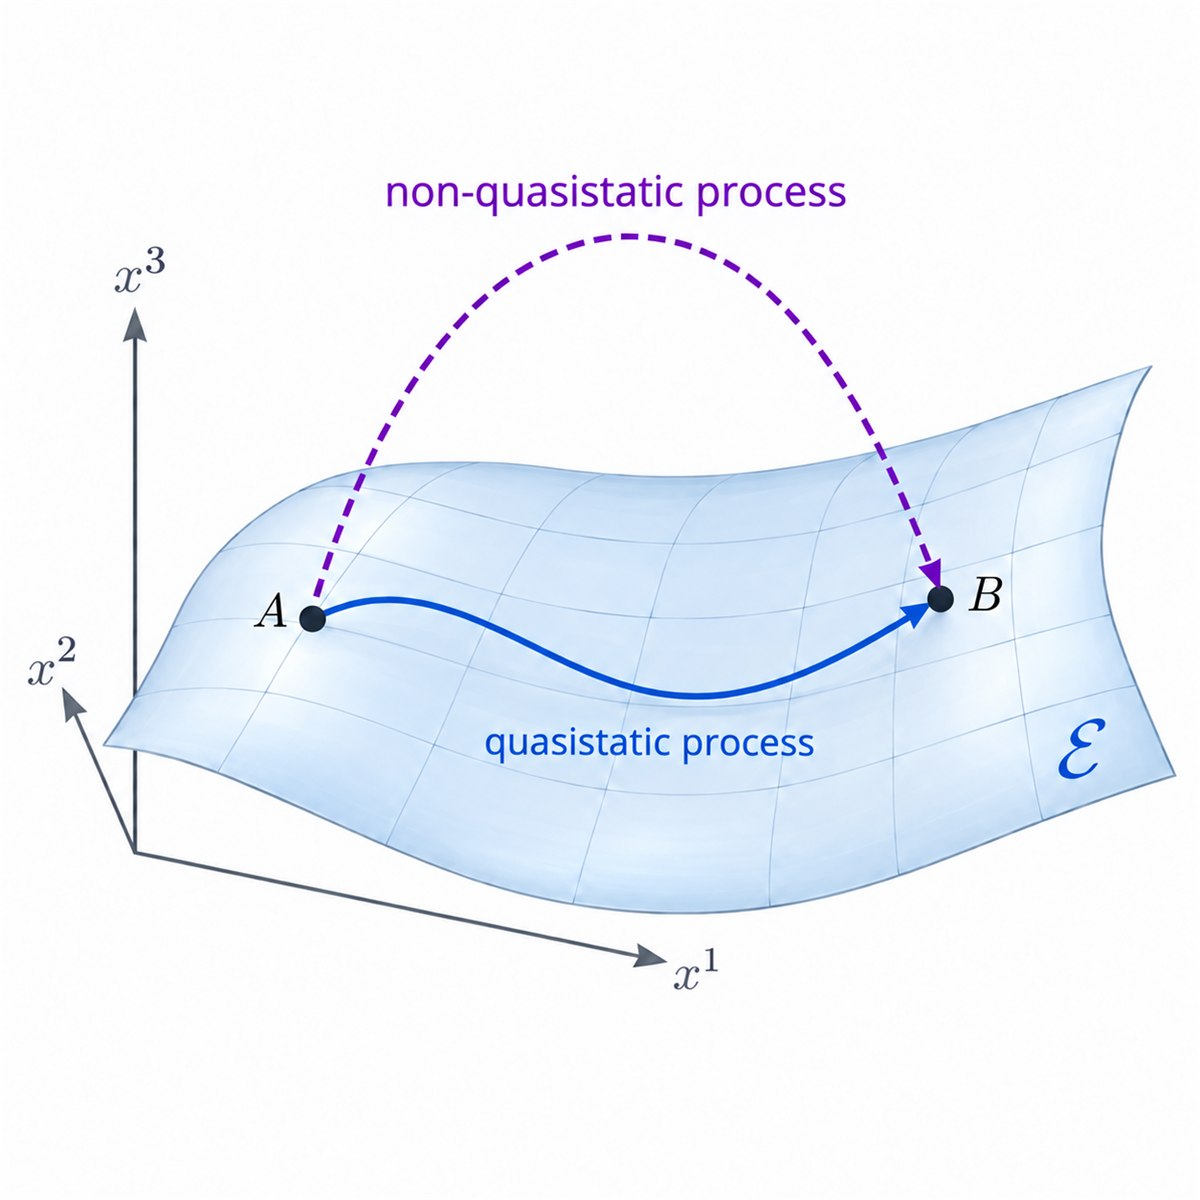
Podczas przemiany układ nie musi znajdować się w równowadze. Temperatura lub ciśnienie mogą na przykład zależeć od położenia albo nawet nie być w ogóle określone.
Nie można zatem przedstawiać całej ewolucji jako drogi w . Tylko stan początkowy i końcowy muszą należeć do tej przestrzeni.
8.1. Przemiany quasi-statyczne
Jedna klasa przemian odgrywa centralną rolę w termodynamice: przemiany quasi-statyczne.
W praktyce oznacza to, że więzy zewnętrzne są zmieniane dostatecznie wolno w porównaniu z charakterystycznymi czasami relaksacji układu.
Wzdłuż drogi można rozważać ciąg nieskończenie bliskich stanów
i zapisać
na przykład
Quasi-statyczny charakter przemiany pozwala stosować rachunek różniczkowy podczas całej jej ewolucji. Zmienne i funkcje stanu są wtedy określone na każdym etapie, a ich nieskończenie małe zmiany można wyznaczać wzdłuż drogi w .
Rysunki 2 i 3 ilustrują dwa aspekty tej konstrukcji. Pierwszy przeciwstawia przemianę quasi-statyczną, biegnącą po drodze w , przemianie niequasi-statycznej (na przykład gwałtownej), której stany pośrednie nie muszą być stanami równowagi. Drugi porównuje dwie przemiany quasi-statyczne biegnące różnymi drogami między tymi samymi stanami i : zmiana funkcji stanu jest na obu drogach taka sama, natomiast wymienione ciepło i praca mogą się różnić.
8.2. Przemiany szczególne
Niektóre przemiany stale występują w termodynamice i dlatego otrzymują szczególne nazwy. Gdy definicja dotyczy wielkości układu, zakłada się, że jest ona określona podczas całej przemiany.
- Przemiana, podczas której układ styka się z otoczeniem o stałej temperaturze, , jest monotermiczna.
- Przemiana, podczas której układ podlega stałemu ciśnieniu zewnętrznemu, , jest monobaryczna.
- Przemiana przy stałej temperaturze układu, , jest izotermiczna.
- Przemiana przy stałym ciśnieniu układu, , jest izobaryczna.
- Przemiana przy stałej objętości, , jest izochoryczna, jak w przypadku układu w sztywnym naczyniu.
- Przemiana bez wymiany ciepła, podczas całej przemiany, jest adiabatyczna; idealnie można ją przeprowadzić z użyciem ścian adiabatycznych.
- Przemiana przy stałej entropii, podczas całej przemiany, jest izentropowa. W szczególności między stanem początkowym i końcowym zachodzi . Przemiana adiabatyczna nie musi być izentropowa.
- Przemiana przy stałej energii wewnętrznej, podczas całej przemiany, jest izoenergetyczna. W szczególności między stanem początkowym i końcowym zachodzi .
- Przemiana, której stan końcowy jest identyczny ze stanem początkowym, jest cykliczna.
Przemiana monotermiczna jest izotermiczna pod warunkiem równowagi termicznej: jeśli układ w każdej chwili pozostaje w równowadze termicznej z otoczeniem poprzez ścianę diatermiczną, to przez cały czas przemiany. Podobnie ruchoma ściana pozwalająca osiągnąć równowagę mechaniczną sprawia, że przemiana monobaryczna jest izobaryczna.
9. Literatura
Klasyczne i systematyczne przedstawienie termodynamiki można znaleźć zwłaszcza u Diu i in. [1] oraz Callena [2].