A termodinâmica descreve sistemas macroscópicos a partir de um pequeno número de grandezas mensuráveis, como temperatura, pressão ou volume. Antes de introduzir os dois princípios da teoria, é necessário esclarecer o que se entende por sistema termodinâmico, estado de equilíbrio, variável de estado, função de estado e transformação termodinâmica.
Esta lição introduz não apenas o vocabulário básico da termodinâmica, mas também várias hipóteses estruturais nas quais a teoria se apoia: a existência de estados macroscópicos caracterizados por um pequeno número de variáveis e a estrutura do espaço de estados resultante. Esses conceitos e hipóteses formarão o quadro no qual os dois princípios serão enunciados.
1. Sistema termodinâmico
Em termodinâmica, começamos sempre por escolher o sistema que desejamos estudar.
Por exemplo, pode-se escolher como sistema o gás contido em um recipiente; nesse caso, a fronteira coincide com as paredes do recipiente. No entanto, a fronteira não precisa ser uma parede material. Para estudar o escoamento em uma turbina ou tubulação, escolhe-se frequentemente como sistema uma região fixa do espaço, chamada volume de controle, delimitada por uma fronteira puramente geométrica que a matéria pode atravessar.
A escolha do sistema também é parcialmente arbitrária. Um mesmo fenômeno pode muitas vezes ser descrito escolhendo sistemas diferentes. Na prática, porém, as condições impostas nos limites do problema, isto é, na fronteira, conduzem frequentemente a uma escolha específica. Essas condições são geralmente fornecidas no enunciado de um exercício ou sugeridas pela própria situação física. Em todos os casos, é indispensável definir claramente o sistema escolhido antes de estabelecer os balanços físicos.
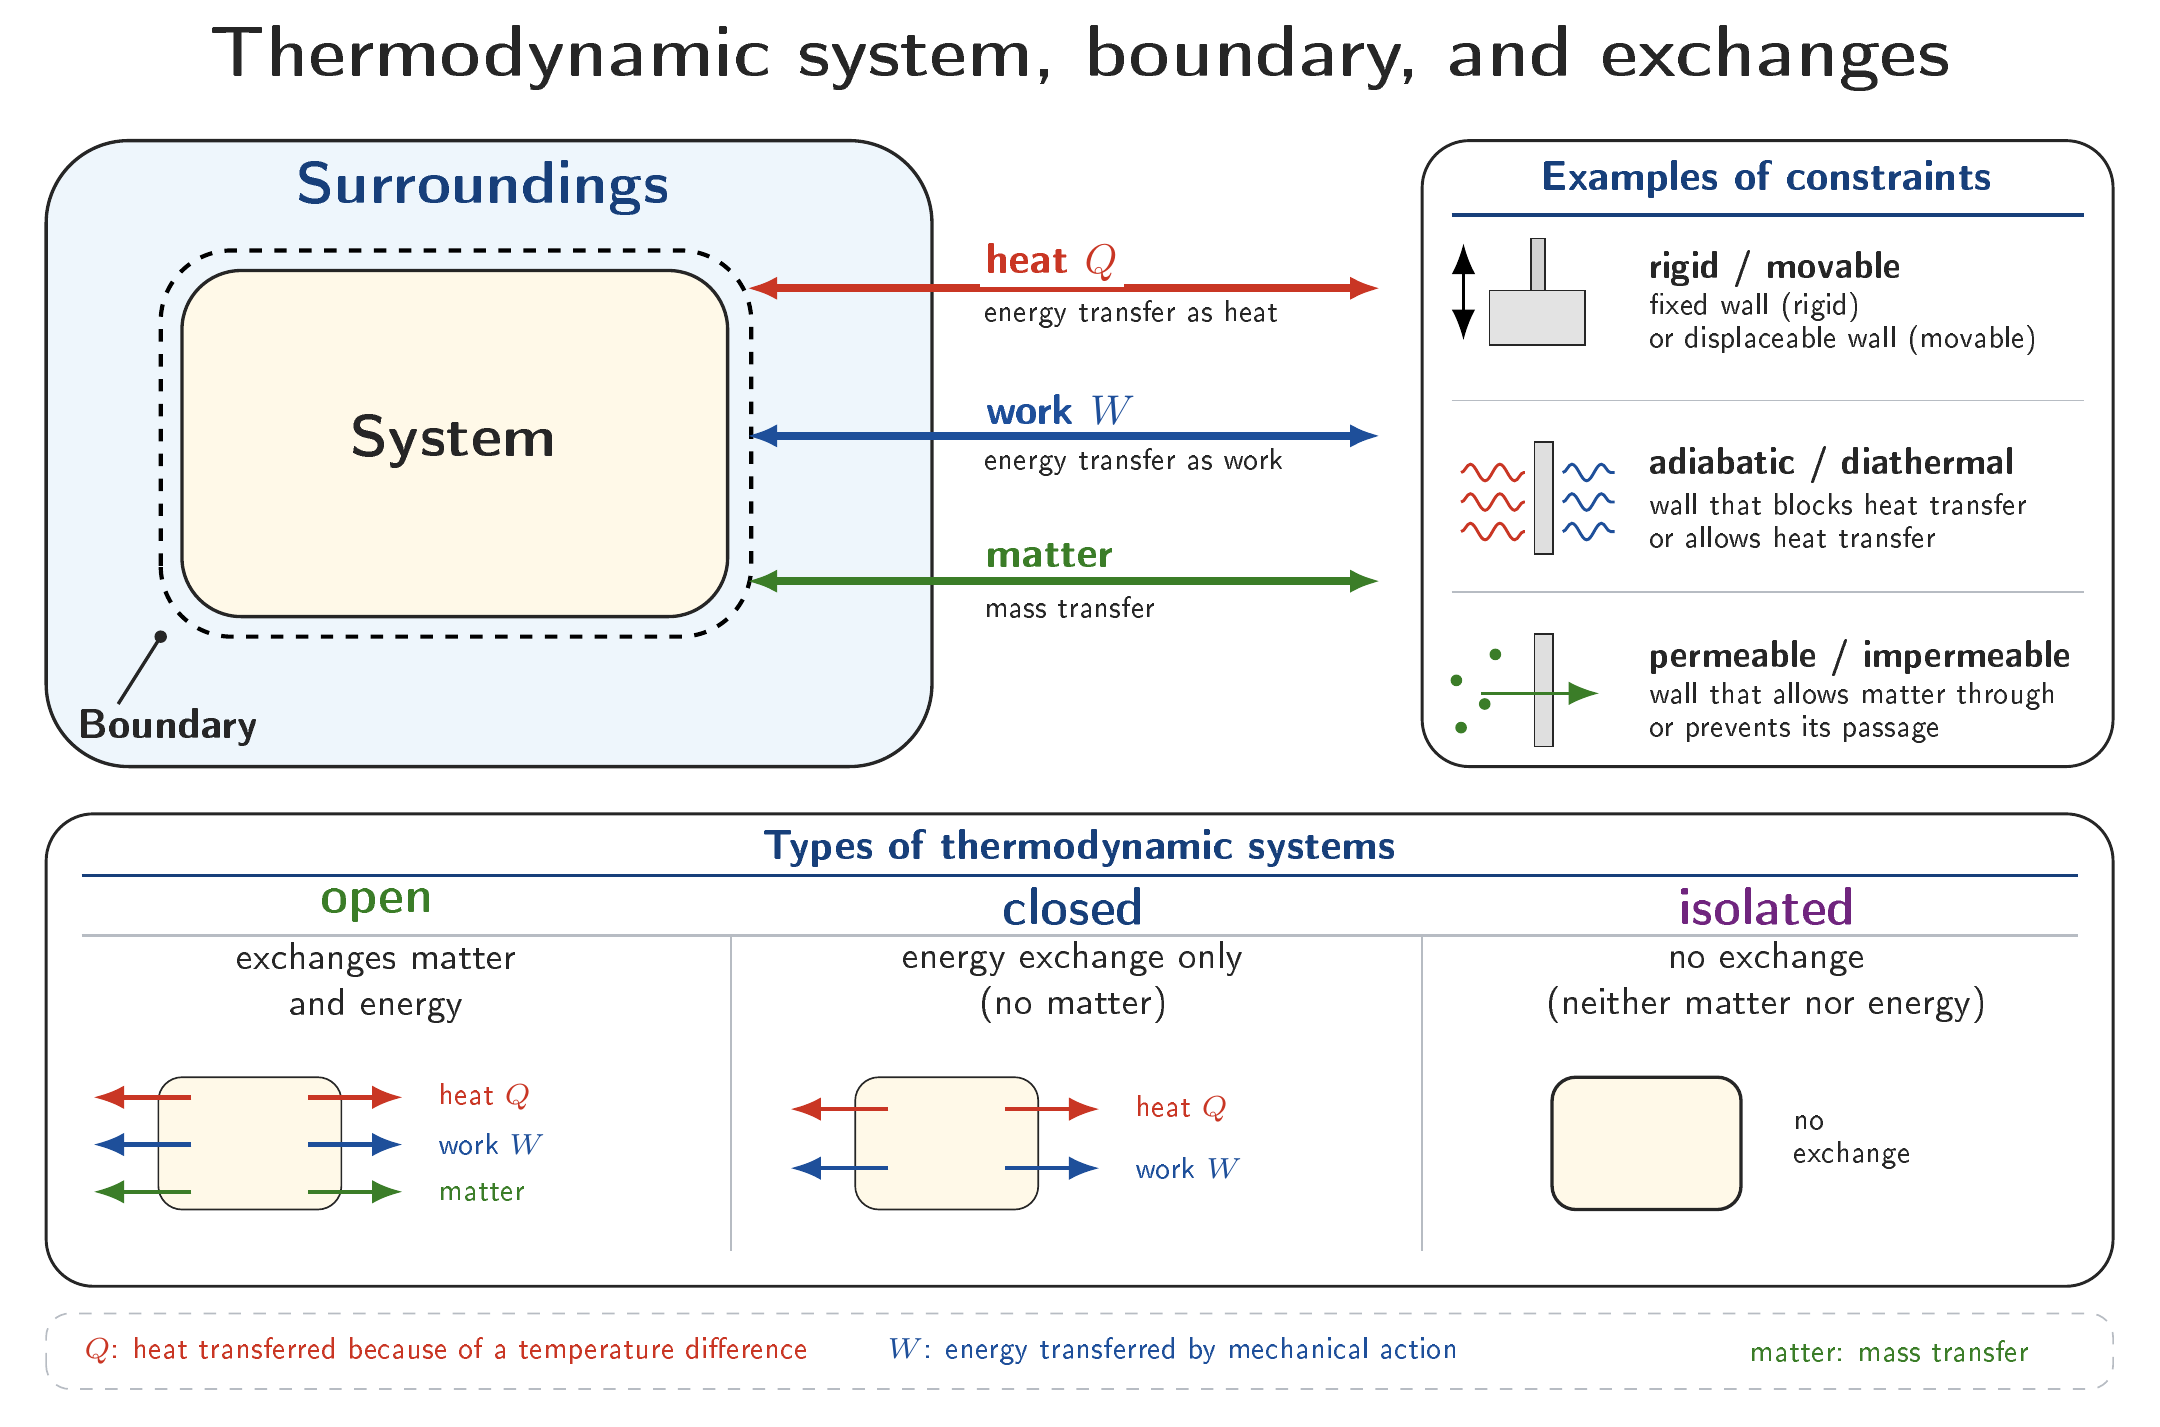
Uma vez definido o sistema, a primeira pergunta é o que ele pode trocar com o ambiente. Duas grandes categorias de trocas aparecerão neste curso: trocas de matéria e trocas de energia, especialmente na forma de calor ou trabalho. Distinguem-se então três tipos de sistemas.
A quarta categoria lógica—um sistema que trocasse matéria, mas nenhuma energia com o ambiente—não tem sentido físico: toda matéria que atravessa a fronteira transporta necessariamente energia consigo.
Por exemplo, um gás encerrado em um cilindro com pistão é um sistema fechado: nenhuma molécula atravessa as paredes, mas o gás pode receber calor ou realizar trabalho deslocando o pistão.
Uma panela aberta contendo água em ebulição é, ao contrário, um sistema aberto, pois o vapor escapa e ela pode receber calor da placa de aquecimento.
Um sistema perfeitamente isolado é sempre uma idealização. Uma garrafa térmica fechada constitui uma boa aproximação durante certo tempo. Na realidade, nenhum sistema pode ser perfeitamente isolado, pois mesmo no vácuo a radiação eletromagnética pode transportar energia para o sistema ou a partir dele; ver Lição 12 sobre termodinâmica da radiação.
2. Fronteiras, paredes e restrições
As propriedades da fronteira determinam quais trocas são possíveis entre o sistema e o ambiente. É essencial compreender que diferentes condições de contorno podem produzir evoluções termodinâmicas completamente distintas a partir do mesmo estado inicial.
Em outras palavras, conhecer o sistema não basta: também é preciso conhecer as restrições impostas em sua fronteira. Quando a fronteira é formada por uma parede material, distinguem-se vários casos usuais.
- Uma parede pode ser rígida ou móvel. Uma parede rígida fixa a geometria do sistema. Uma parede móvel, por sua vez, pode deslocar-se sob o efeito da diferença entre as forças de pressão exercidas de ambos os lados.
- Uma parede é chamada diatérmica ou diatermana quando permite trocas térmicas, e adiabática quando as impede. Também se pode dizer termicamente isolante, mas adiabática é mais preciso porque não se limita à condução: uma parede adiabática impede toda transferência de energia térmica por condução, convecção ou radiação.
- Uma parede pode ser permeável ou impermeável à matéria. Também pode ser semipermeável, isto é, deixar passar certas espécies químicas e reter outras.
A figura 1 resume as trocas possíveis com o ambiente, os três tipos de sistemas e as principais restrições impostas por suas fronteiras.
Essas propriedades constituem restrições que determinam quais processos termodinâmicos são possíveis. Consideremos, por exemplo, dois gases separados por uma parede rígida. Suas pressões podem ser diferentes sem que nada aconteça, pois a parede impede qualquer deslocamento. Se a parede for substituída por um pistão móvel, a diferença de pressão colocará o pistão em movimento.
Da mesma forma, dois corpos separados por uma parede adiabática podem conservar temperaturas diferentes. Mas, se a parede se tornar diatérmica, ocorre transferência de calor até que um novo equilíbrio seja estabelecido.
Por fim, duas soluções que contêm a mesma espécie química em concentrações diferentes podem conservar essa diferença quando separadas por uma membrana impermeável a essa espécie. Se a membrana se tornar permeável a ela, as partículas podem atravessar a fronteira e difundir-se de uma região para outra até o estabelecimento de um novo equilíbrio. No caso mais simples, quando os dois meios são equivalentes nos demais aspectos, esse equilíbrio corresponde à igualação das concentrações dos dois lados.
Muitas vezes será útil impor ao sistema determinadas condições externas sem descrever em detalhe o dispositivo que as produz. Por exemplo, pode-se desejar estudar um sistema mantido, aconteça o que acontecer, a temperatura constante. Na prática, ele pode ser colocado em um forno, refrigerador, banho de água etc.
Formalmente, isso equivale a impor certas propriedades ao meio externo com o qual o sistema interage. Chama-se reservatório um sistema suficientemente grande para que alguns de seus parâmetros possam ser considerados constantes apesar das trocas com o sistema estudado.
Um reservatório térmico, ou termostato, é um reservatório cuja temperatura permanece praticamente constante quando recebe ou cede uma quantidade razoável de calor. Se um corpo pequeno for mergulhado em um grande lago, por exemplo, o lago pode ser considerado, com excelente aproximação, um termostato.
Da mesma forma, em muitas situações a atmosfera pode ser considerada um reservatório mecânico que impõe uma pressão aproximadamente constante. Fala-se então, por vezes, em reservatório de pressão. Isso ocorrerá frequentemente nos exercícios.
Mais adiante encontraremos também reservatórios de partículas capazes de impor um potencial químico.
3. Equilíbrio termodinâmico
A noção de equilíbrio está no centro da termodinâmica clássica. A teoria que desenvolveremos descreve principalmente estados de equilíbrio e transformações que ligam tais estados.
Essa noção é inicialmente de origem fenomenológica. A experiência mostra que um sistema submetido a condições externas fixas tende geralmente, após certo tempo, para um estado que já não apresenta evolução macroscópica observável.
Consideremos, por exemplo, um cubo metálico deixado por muito tempo em uma sala. Sua temperatura já não varia de maneira macroscopicamente observável. Coloquemos agora o cubo em um forno quente. Modificamos as condições impostas em sua fronteira e o sistema volta a evoluir: sua temperatura aumenta progressivamente. Após certo tempo, essa evolução cessa novamente e um novo estado estável é alcançado.
Diz-se que o sistema relaxou para um novo estado de equilíbrio. O tempo necessário para atingir esse estado, chamado tempo de relaxação, depende do sistema e dos processos físicos envolvidos. Pode ser muito curto em alguns casos e muito longo em outros.
Essa observação conduz à seguinte definição.
O equilíbrio termodinâmico não significa, portanto, que toda diferença de temperatura, pressão ou concentração tenha necessariamente desaparecido. Significa que nenhuma evolução macroscópica espontânea é possível dadas as restrições impostas ao sistema. Já vimos um exemplo: dois volumes de gás a pressões diferentes, separados por uma parede rígida, podem constituir um estado de equilíbrio sob essa restrição.
Um estado de equilíbrio é sempre definido relativamente às restrições impostas ao sistema. Se uma delas for removida, o estado pode imediatamente deixar de ser um estado de equilíbrio para o novo problema termodinâmico. O segundo princípio fornecerá mais adiante uma formulação geral dessa tendência ao equilíbrio e permitirá caracterizar os estados de equilíbrio.
Por fim, é necessário distinguir um estado de equilíbrio de um estado estacionário. Em um estado estacionário, as grandezas macroscópicas já não dependem do tempo, mas fluxos permanentes podem subsistir.
O exemplo clássico é uma barra metálica cujas extremidades são mantidas a temperaturas diferentes. Após certo tempo, o perfil de temperatura na barra já não depende do tempo, mas um fluxo contínuo de calor a atravessa da extremidade quente para a fria. O sistema não está em equilíbrio; por isso a definição de equilíbrio também exige a ausência de fluxos macroscópicos, como fluxos de calor ou de matéria.
4. Estados macroscópicos e variáveis de estado
A questão natural que se segue é como descrever quantitativamente os estados de equilíbrio.
4.1. Variáveis de estado
Um sistema macroscópico contém um número imenso de graus de liberdade microscópicos. Um litro de gás contém, por exemplo, da ordem de moléculas. Uma descrição mecânica completa exigiria, em princípio, conhecer a posição e a velocidade de cada uma delas. A termodinâmica supõe, contudo, que no equilíbrio essa informação microscópica pode ser substituída por um número muito pequeno de grandezas macroscópicas, chamadas variáveis de estado porque caracterizam o estado macroscópico.
O volume , a pressão , a temperatura e o número de partículas são os exemplos mais conhecidos. Veremos que o primeiro princípio introduzirá outra, a energia interna , enquanto o segundo introduzirá a entropia . Por enquanto, admitimos que essas duas grandezas existem e caracterizam o estado macroscópico do sistema.
O caráter notável desse postulado foi destacado na introdução geral. Ele não costuma ser explicitado nas formulações do primeiro e do segundo princípio, embora seja essencial e logicamente anterior a eles. Temperatura e pressão não são coordenadas microscópicas das partículas; são grandezas emergentes que só se tornam pertinentes na escala macroscópica.
4.2. Variáveis extensivas e intensivas
Essas variáveis de estado dividem-se em duas grandes categorias.
Uma grandeza é intensiva quando permanece inalterada sob a mesma replicação.
O volume , a massa e o número de partículas são grandezas extensivas. Em geral, suporemos também que a energia interna e a entropia são extensivas (ver a observação abaixo).
A temperatura , a pressão e o potencial químico , ao contrário, são grandezas intensivas. O potencial químico será introduzido mais adiante.
4.3. Álgebra da extensividade
As noções de extensividade e intensividade obedecem a uma álgebra simples, que convém formalizar por meio do conceito de função homogênea.
As grandezas extensivas são, portanto, homogêneas de grau , enquanto as intensivas são homogêneas de grau .
Essa definição permite combinar imediatamente as grandezas. Se é homogênea de grau e de grau , então é homogênea de grau , enquanto é homogênea de grau .
Por exemplo, a razão é homogênea de grau e, portanto, intensiva: é o volume por partícula. Da mesma forma, a densidade de partículas é intensiva.
Essa propriedade permite verificar a coerência de uma equação termodinâmica. Além de satisfazer a análise dimensional usual, a equação deve ser compatível com a extensividade: os dois membros devem transformar-se da mesma maneira quando o tamanho do sistema muda. Somar uma variável extensiva a uma intensiva, por exemplo, não tem sentido. Deve-se adquirir o hábito de verificar isso, pelo menos no resultado final de um cálculo.
Como exercício, verifique que a equação do gás ideal satisfaz ambas as restrições. Aqui é o número de partículas. A relação também pode ser escrita em função do número de mols , relacionado com por , onde é a constante de Avogadro. Como , recupera-se a forma usual .
5. O espaço dos estados de equilíbrio
É útil formular matematicamente o que acabamos de postular. Denotemos por o conjunto dos estados de equilíbrio acessíveis ao sistema considerado. Um estado pode ser descrito por um número finito de variáveis independentes
cujos valores o determinam completamente. As podem representar temperatura, pressão, volume etc. Essas variáveis de estado desempenham o papel de coordenadas no espaço .
Elas devem ser independentes, pois as diferentes variáveis de estado de um sistema estão geralmente ligadas por equações de estado. A equação do gás ideal fornece um exemplo. Esse ponto será esclarecido na seção seguinte.
Suporemos ainda que as grandezas termodinâmicas dependem de modo suficientemente regular dessas coordenadas para que o cálculo diferencial possa ser utilizado. Matematicamente, é então modelado como uma variedade diferenciável de dimensão finita.
Essa formulação pode parecer abstrata, mas apenas explicita uma hipótese que muitos livros usam implicitamente ao escrever grandezas como , ou , sem especificar melhor a estrutura matemática que as torna possíveis.
Essa construção geométrica permitirá formular precisamente a dependência entre as variáveis termodinâmicas e o conceito de função de estado, e explicar por que o trabalho e o calor trocados entre um estado inicial e um final dependem do caminho seguido, enquanto as variações de energia interna ou entropia não dependem dele.
6. Equações de estado
Acabamos de modelar como uma variedade de dimensão finita. Resta compreender o que determina essa dimensão. Muitas variáveis de estado podem ser utilizadas, mas geralmente não são todas independentes: certas relações as ligam.
Para um gás ideal, vimos que no equilíbrio
Com uma quantidade de matéria fixa, conhecer e basta para determinar . , e são variáveis de estado, mas apenas duas podem ser escolhidas independentemente.
A equação do gás ideal corresponde a
Uma equação de estado reduz, portanto, o número de variáveis que podem ser escolhidas livremente. Para um gás ideal em sistema fechado, é fixo e define uma superfície no espaço abstrato de coordenadas . O espaço físico dos estados de equilíbrio tem então dimensão , e não .
Pode-se escolher , ou como coordenadas. Nenhuma escolha é mais física que outra: são apenas diferentes sistemas de coordenadas no mesmo espaço.
Em geral, com variáveis ligadas por relações independentes, apenas podem ser escolhidas livremente. Esse número é a dimensão de . Veremos mais adiante como realizar essa contagem sistematicamente.
7. Funções de estado
Uma vez definido o espaço de estados, podemos introduzir uma noção que utilizaremos continuamente.
Com coordenadas independentes , pode-se escrever .
A energia interna e a entropia serão as duas funções de estado mais importantes da termodinâmica.
A diferencial de uma função de estado escreve-se
Entre dois estados de equilíbrio e , sua variação é
Se e podem ser ligados por um caminho matemático no espaço de estados , então
Essa igualdade vale para todo caminho que liga a : a integral é, portanto, independente do caminho escolhido. Diz-se que é uma diferencial exata. O caminho introduzido aqui é um objeto matemático e não representa necessariamente a evolução física real do sistema. Na seção seguinte, precisaremos quando uma transformação termodinâmica pode ser representada por um caminho em .
Essa propriedade distingue a energia interna do calor e do trabalho. Calor e trabalho não são quantidades contidas no sistema: são transferências de energia que ocorrem durante uma transformação.
Seu valor depende, portanto, da maneira como a transformação é realizada entre os estados inicial e final. Escreveremos
para as quantidades elementares de calor e trabalho recebidas pelo sistema, distinguindo-as das diferenciais exatas de funções de estado como
O símbolo indica que e não são diferenciais de funções de estado. O calor e o trabalho serão definidos precisamente na Lição 4, e a entropia na Lição 6.
8. Transformações termodinâmicas
Vimos que certas grandezas, como calor e trabalho, dependem da maneira como o sistema passa de um estado a outro. É preciso, portanto, esclarecer o que se entende por transformação termodinâmica.
Uma transformação termodinâmica é qualquer processo em que um sistema passa de um estado de equilíbrio inicial para um estado de equilíbrio final.
Durante a transformação, o sistema não está necessariamente em equilíbrio. Sua temperatura ou pressão podem, por exemplo, variar de um ponto a outro ou até não estar definidas.
É então incorreto representar toda a evolução por um caminho no espaço . Apenas os estados inicial e final pertencem necessariamente a esse espaço.
8.1. Transformações quase estáticas
Uma classe de transformações desempenha um papel central na termodinâmica: as transformações quase estáticas.
Concretamente, isso significa que as restrições externas são modificadas suficientemente devagar em comparação com os tempos característicos de relaxação do sistema.
Ao longo do caminho, pode-se considerar uma sucessão de estados infinitamente próximos
e escrever
por exemplo
O caráter quase estático da transformação permite aplicar o cálculo diferencial ao longo de toda a sua evolução. As variáveis e funções de estado ficam então definidas em cada etapa, e suas variações infinitesimais podem ser avaliadas ao longo do caminho percorrido em .
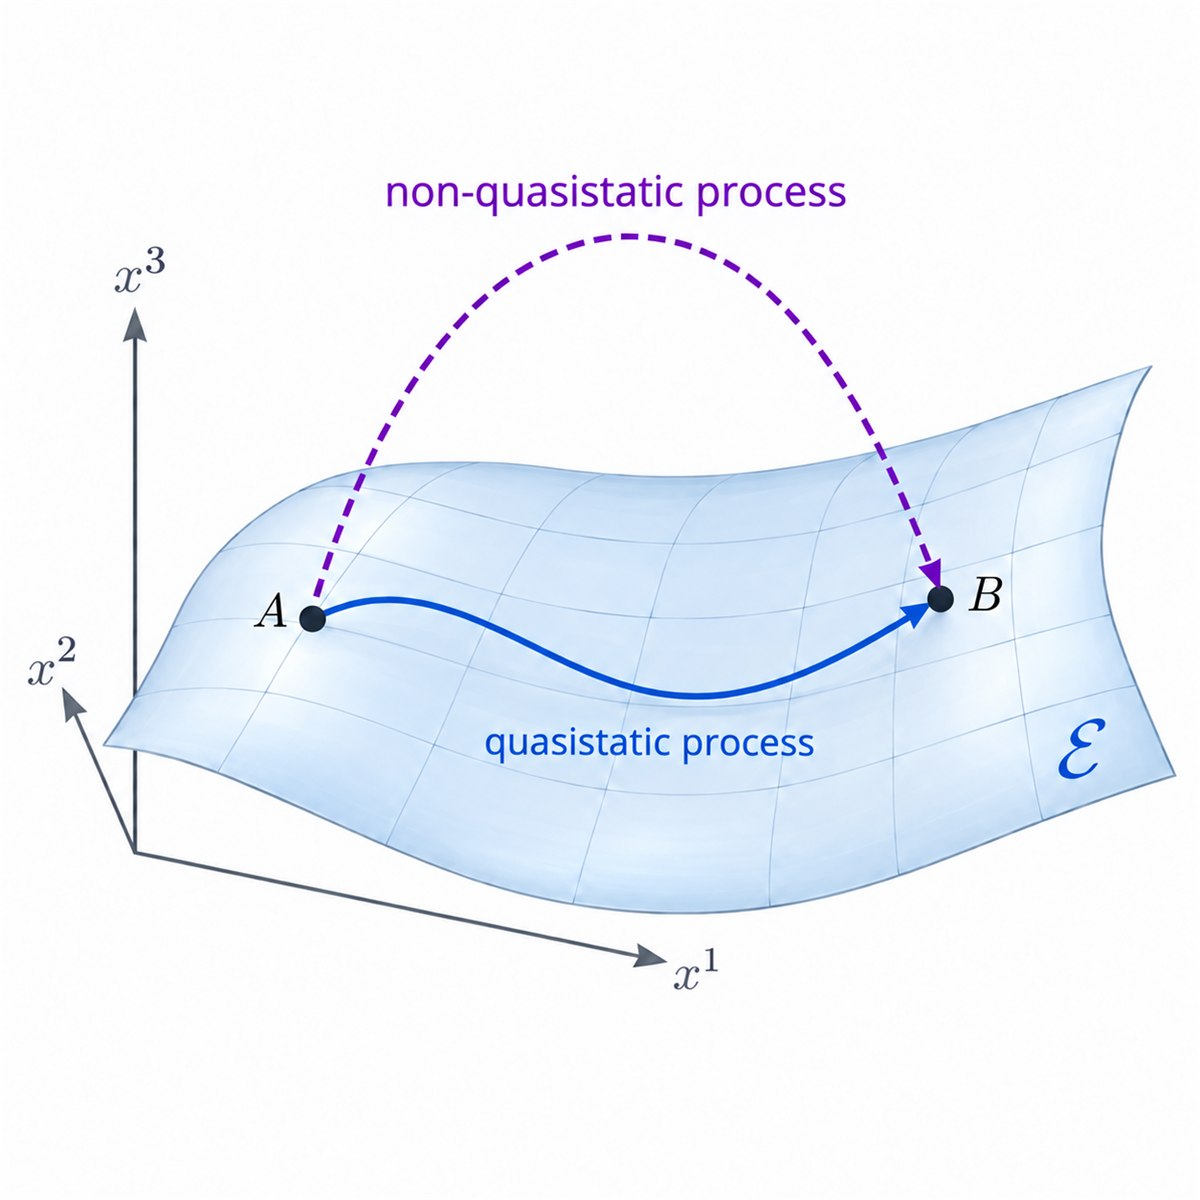
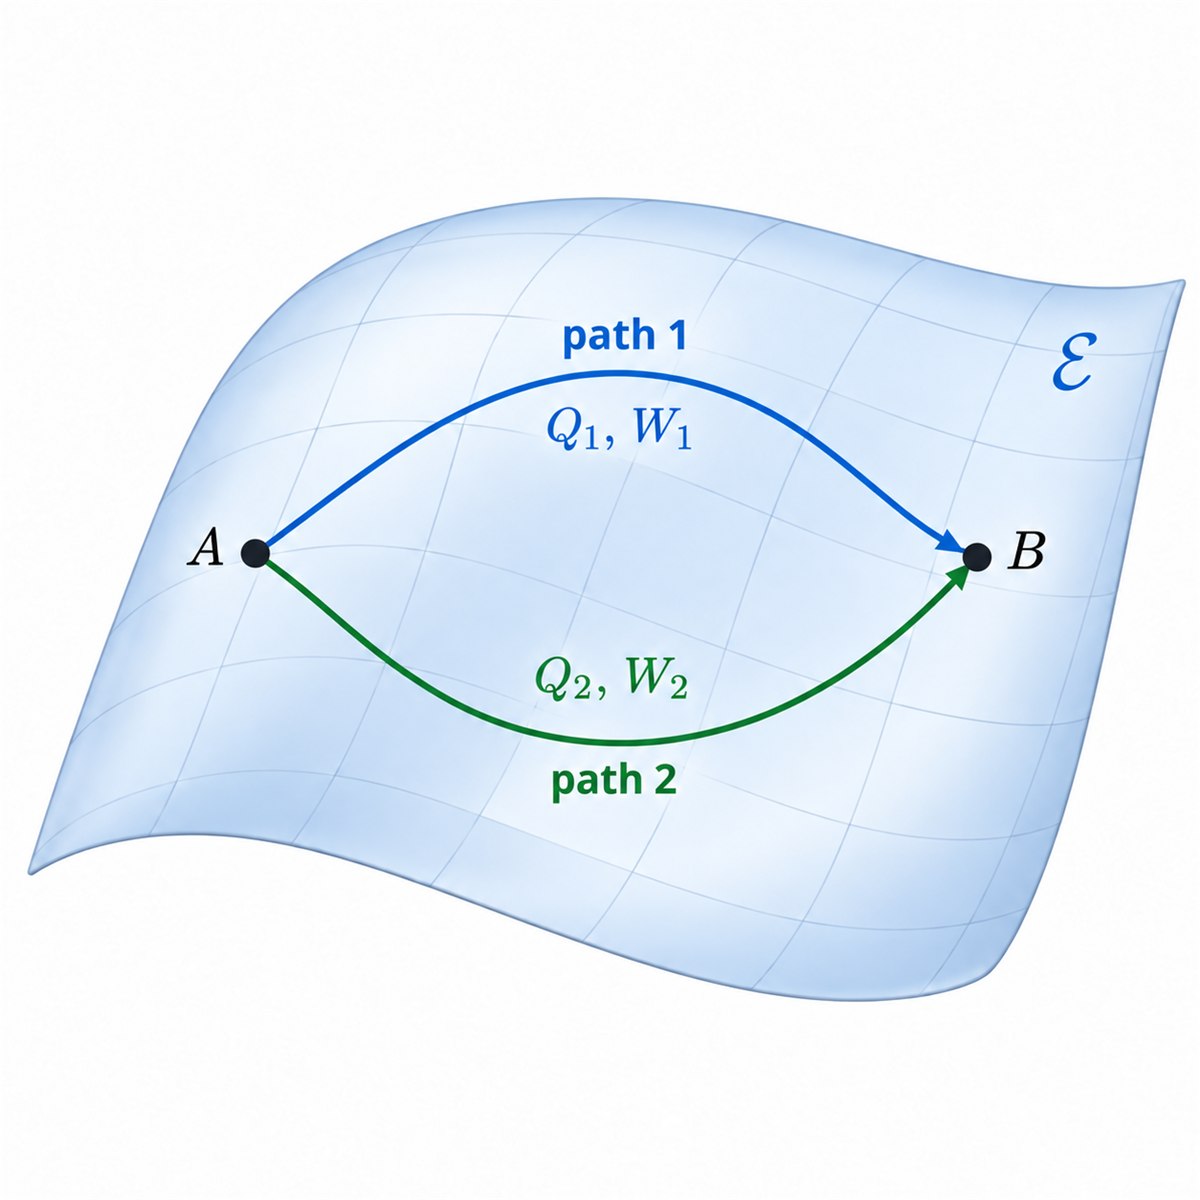
As figuras 2 e 3 ilustram dois aspectos dessa construção. A primeira contrapõe uma transformação quase estática, que segue um caminho em , a uma transformação não quase estática (por exemplo, brusca), cujos estados intermediários não são necessariamente estados de equilíbrio. A segunda compara duas transformações quase estáticas que seguem caminhos distintos entre os mesmos estados e : a variação de uma função de estado é a mesma nos dois caminhos, enquanto o calor e o trabalho trocados podem diferir.
8.2. Transformações particulares
Certas transformações aparecem constantemente na termodinâmica e recebem nomes específicos. Quando uma definição se refere a uma grandeza do sistema, pressupõe que ela esteja definida ao longo de toda a evolução.
- Uma transformação na qual o sistema está em contato com um meio externo de temperatura constante, , é monotérmica.
- Uma transformação na qual o sistema está submetido a uma pressão externa constante, , é monobárica.
- Uma transformação na qual a temperatura do sistema permanece constante, , é isotérmica.
- Uma transformação na qual a pressão do sistema permanece constante, , é isobárica.
- Uma transformação a volume constante, , é isocórica. É o caso, em particular, de um sistema em um recipiente rígido.
- Uma transformação sem troca de calor, ao longo de toda a evolução, é adiabática. Pode ser realizada idealmente com paredes adiabáticas.
- Uma transformação a entropia constante, ao longo de toda a evolução, é isentrópica. Em particular, satisfaz entre os estados inicial e final. Uma transformação adiabática não é necessariamente isentrópica.
- Uma transformação a energia interna constante, ao longo de toda a evolução, é isoenergética. Em particular, satisfaz entre os estados inicial e final.
- Uma transformação cujo estado final é idêntico ao inicial é cíclica.
Uma transformação monotérmica é isotérmica sob condição de equilíbrio térmico: se o sistema permanecer, em cada instante, em equilíbrio térmico com o exterior, através de uma parede diatérmica, tem-se ao longo de toda a evolução. Do mesmo modo, uma parede móvel que permite o equilíbrio mecânico torna isobárica uma transformação monobárica.
9. Referências
Para uma apresentação clássica e sistemática da termodinâmica, ver em particular Diu et al. [1] e Callen [2].