La termodinámica describe sistemas macroscópicos mediante un pequeño número de magnitudes medibles, como la temperatura, la presión o el volumen. Antes de introducir los dos principios de la teoría, es necesario precisar qué se entiende por sistema termodinámico, estado de equilibrio, variable de estado, función de estado y transformación termodinámica.
Esta lección introduce no solo el vocabulario básico de la termodinámica, sino también varias hipótesis estructurales en las que se apoya la teoría: la existencia de estados macroscópicos caracterizados por un pequeño número de variables y la estructura del espacio de estados resultante. Estas nociones e hipótesis constituirán el marco en el que se enunciarán los dos principios.
1. Sistema termodinámico
En termodinámica se comienza siempre por elegir el sistema que se desea estudiar.
Por ejemplo, puede elegirse como sistema el gas contenido en un recipiente; en ese caso, la frontera coincide con las paredes del recipiente. Sin embargo, la frontera no tiene por qué ser una pared material. Para estudiar el flujo en una turbina o una tubería se elige a menudo como sistema una región fija del espacio, llamada volumen de control, delimitada por una frontera puramente geométrica que la materia puede atravesar.
La elección del sistema también es en parte arbitraria. Un mismo fenómeno puede describirse a menudo eligiendo sistemas diferentes. En la práctica, sin embargo, las condiciones impuestas en los límites del problema, es decir, en la frontera, suelen conducir a una elección particular. Estas condiciones se indican generalmente en el enunciado de un ejercicio o vienen sugeridas por la propia situación física. En todos los casos es imprescindible precisar claramente el sistema elegido antes de establecer los balances físicos.
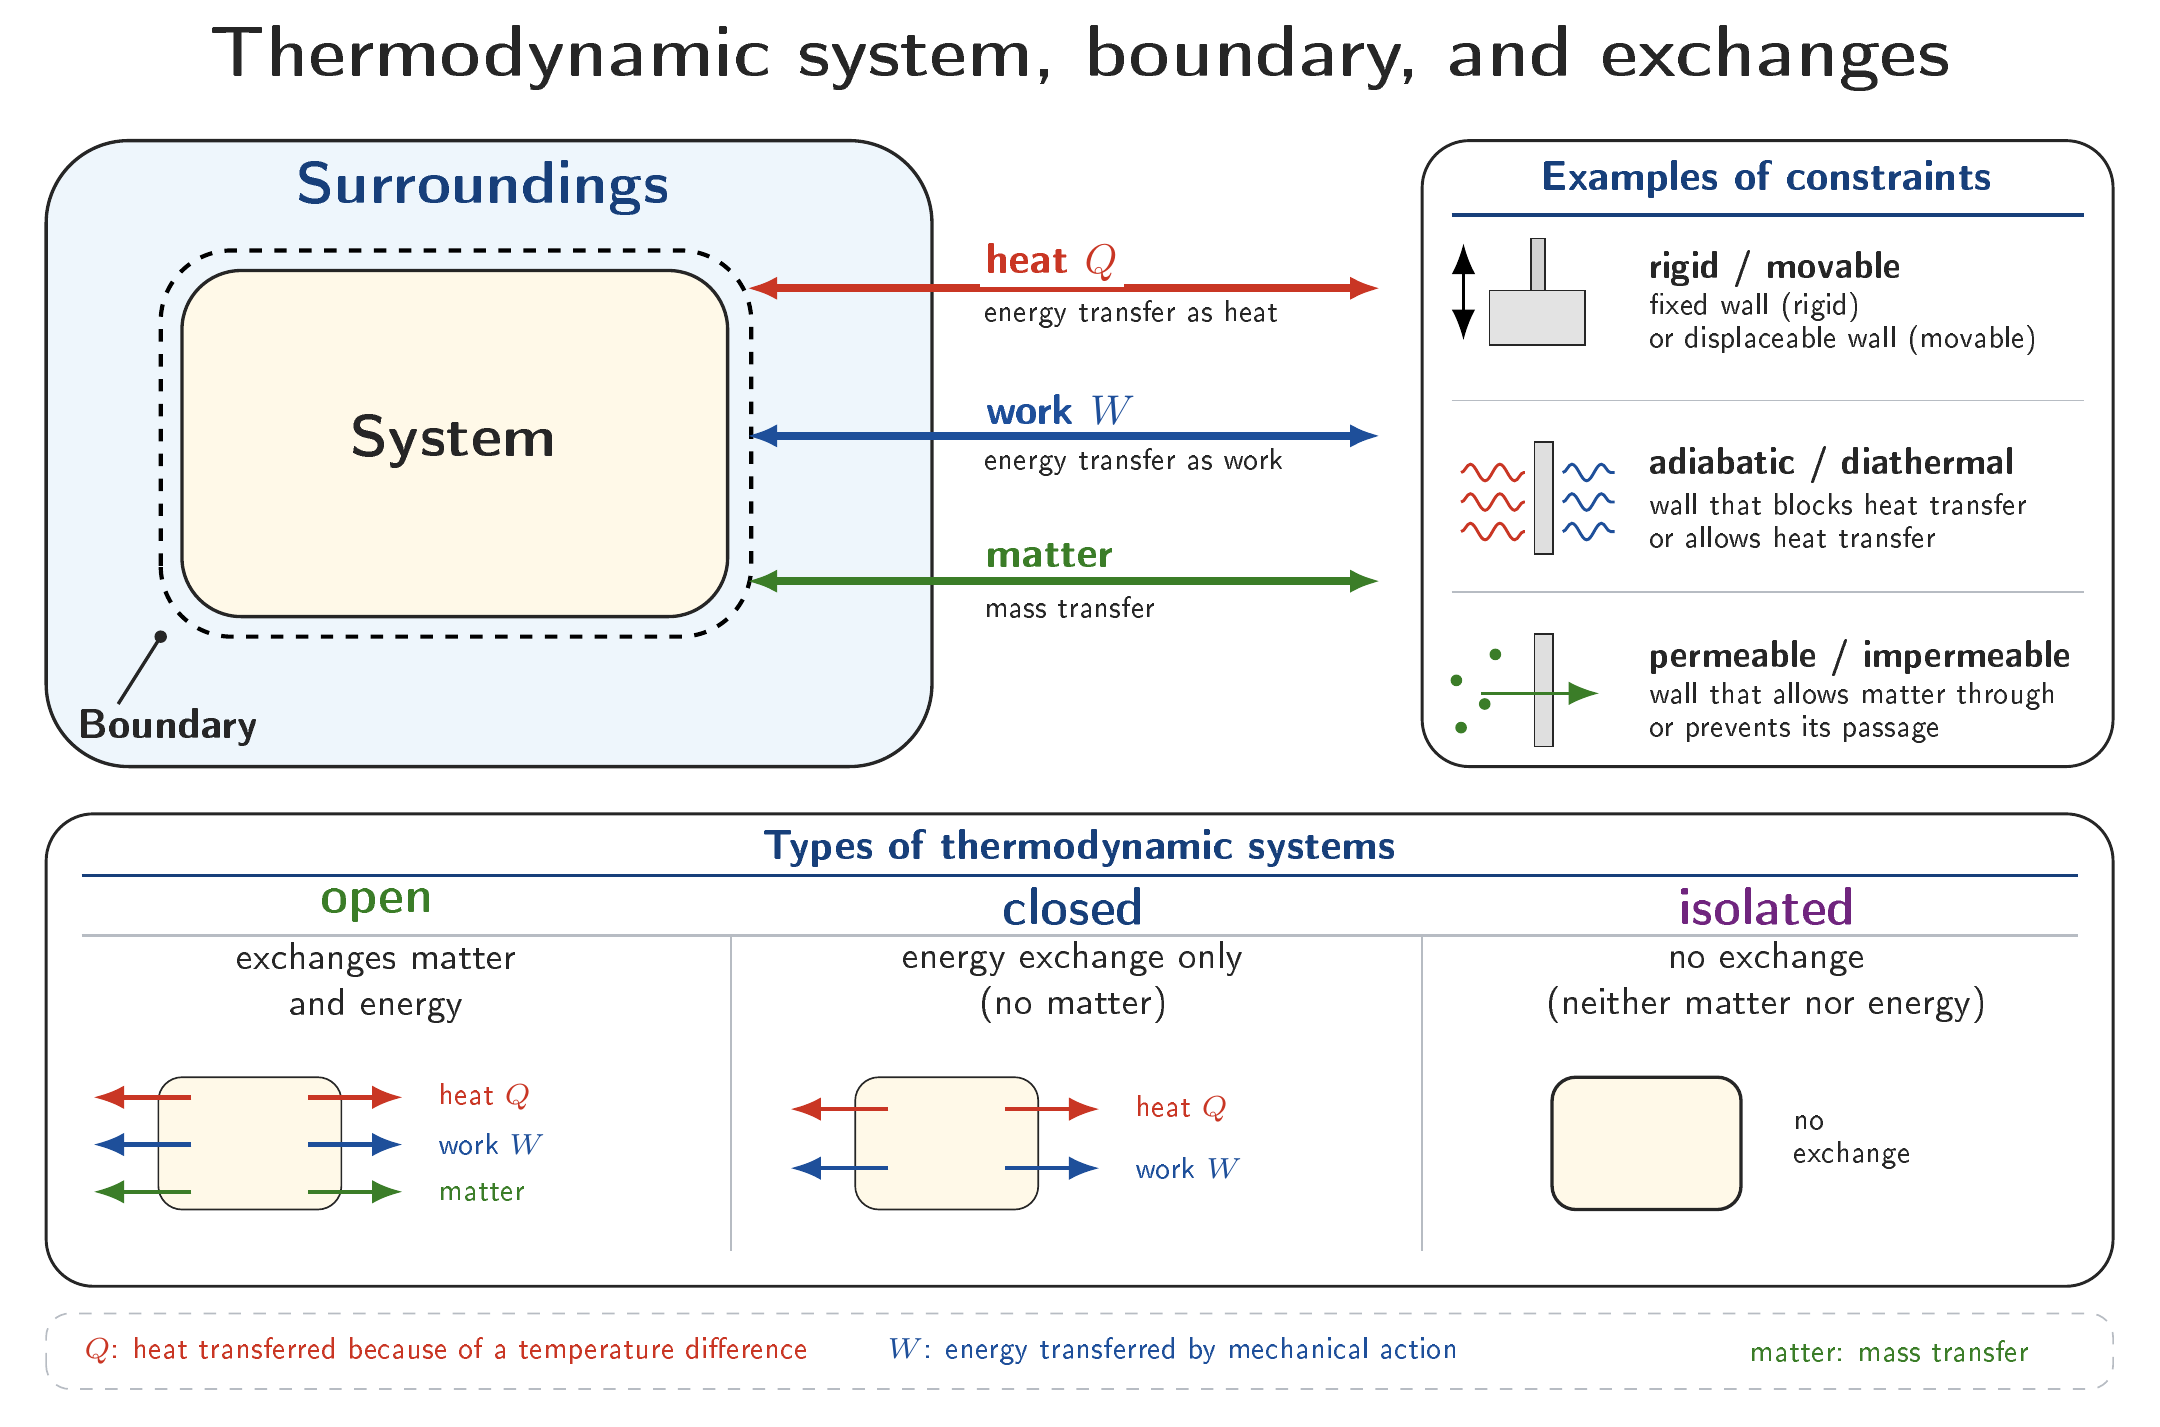
Una vez definido el sistema, la primera pregunta es qué puede intercambiar con su entorno. En este curso intervendrán dos grandes categorías de intercambios: intercambios de materia e intercambios de energía, en particular en forma de calor o trabajo. Se distinguen entonces tres tipos de sistemas.
La cuarta categoría lógica—un sistema que intercambiara materia pero ninguna energía con su entorno—carece de sentido físico: toda materia que atraviesa la frontera transporta necesariamente energía.
Por ejemplo, un gas encerrado en un cilindro provisto de un pistón es un sistema cerrado: ninguna molécula atraviesa las paredes, pero el gas puede recibir calor o realizar trabajo desplazando el pistón.
Una olla abierta con agua hirviendo constituye, por el contrario, un sistema abierto, puesto que de ella escapa vapor y puede recibir calor de la placa calefactora.
Un sistema perfectamente aislado es siempre una idealización. Un termo cerrado constituye una buena aproximación durante cierto tiempo. En realidad, ningún sistema puede estar perfectamente aislado, pues incluso en el vacío la radiación electromagnética puede transportar energía hacia el sistema o desde él; véase la Lección 12 sobre termodinámica de la radiación.
2. Fronteras, paredes y restricciones
Las propiedades de la frontera determinan qué intercambios son posibles entre el sistema y su entorno. Es esencial comprender que distintas condiciones de contorno pueden dar lugar, a partir de un mismo estado inicial, a evoluciones termodinámicas completamente diferentes.
En otras palabras, no basta con conocer el sistema: también hay que conocer las restricciones impuestas en su frontera. Cuando una frontera está formada por una pared material, se distinguen varios casos habituales.
- Una pared puede ser rígida o móvil. Una pared rígida fija la geometría del sistema. Una pared móvil, en cambio, puede desplazarse por efecto de la diferencia entre las fuerzas de presión ejercidas a ambos lados.
- Una pared es diatérmica o diatermana cuando permite los intercambios térmicos, y adiabática cuando los impide. También puede decirse térmicamente aislante, pero adiabática es más preciso porque no se limita a la conducción: una pared adiabática impide toda transferencia de energía térmica por conducción, convección o radiación.
- Una pared puede ser permeable o impermeable a la materia. También puede ser semipermeable, es decir, dejar pasar determinadas especies químicas y detener otras.
La figura 1 resume los intercambios posibles con el entorno, los tres tipos de sistemas y las principales restricciones impuestas por sus fronteras.
Estas propiedades constituyen restricciones que determinan qué procesos termodinámicos son posibles. Consideremos, por ejemplo, dos gases separados por una pared rígida. Sus presiones pueden ser diferentes sin que ocurra nada, porque la pared impide todo desplazamiento. Si se sustituye la pared por un pistón móvil, la diferencia de presión pondrá el pistón en movimiento.
Del mismo modo, dos cuerpos separados por una pared adiabática pueden conservar temperaturas diferentes. Pero si la pared se vuelve diatérmica, se produce una transferencia de calor hasta que se establece un nuevo equilibrio.
Por último, dos disoluciones que contienen la misma especie química en concentraciones distintas pueden conservar esa diferencia cuando están separadas por una membrana impermeable a dicha especie. Si la membrana se vuelve permeable a ella, las partículas pueden atravesar la frontera y difundirse de una región a otra hasta alcanzar un nuevo equilibrio. En el caso más sencillo, cuando ambos medios son equivalentes en todo lo demás, este equilibrio corresponde a la igualación de las concentraciones a ambos lados.
A menudo resulta útil imponer al sistema determinadas condiciones exteriores sin describir en detalle el dispositivo que las produce. Por ejemplo, puede interesar estudiar un sistema que, ocurra lo que ocurra, se mantenga a temperatura constante. En la práctica puede colocarse en un horno, un refrigerador, un baño de agua, etc.
Formalmente, esto equivale a imponer ciertas propiedades al medio exterior con el que interactúa el sistema. Se denomina reservorio a un sistema lo bastante grande como para que algunos de sus parámetros puedan considerarse constantes pese a los intercambios con el sistema estudiado.
Un reservorio térmico, o termostato, es un reservorio cuya temperatura permanece prácticamente constante cuando recibe o cede una cantidad razonable de calor. Si se sumerge un cuerpo pequeño en un gran lago, por ejemplo, el lago puede considerarse con excelente aproximación como un termostato.
De igual modo, en numerosas situaciones la atmósfera puede considerarse un reservorio mecánico que impone una presión aproximadamente constante. Se habla entonces a veces de reservorio de presión. Este será a menudo el caso en los ejercicios.
Más adelante encontraremos también reservorios de partículas capaces de imponer un potencial químico.
3. Equilibrio termodinámico
La noción de equilibrio ocupa un lugar central en la termodinámica clásica. La teoría que vamos a desarrollar describe ante todo estados de equilibrio y transformaciones que conectan dichos estados.
Esta noción tiene en primer lugar un origen fenomenológico. La experiencia muestra que un sistema sometido a condiciones exteriores fijas tiende generalmente, al cabo de cierto tiempo, hacia un estado que ya no presenta ninguna evolución macroscópica observable.
Consideremos, por ejemplo, un cubo metálico que lleva mucho tiempo en una habitación. Su temperatura ya no varía de forma macroscópicamente observable. Coloquemos ahora el cubo en un horno caliente. Hemos modificado las condiciones impuestas en su frontera y el sistema vuelve a evolucionar: su temperatura aumenta progresivamente. Transcurrido cierto tiempo, esta evolución cesa de nuevo y se alcanza un nuevo estado estable.
Se dice que el sistema se ha relajado hacia un nuevo estado de equilibrio. El tiempo necesario para alcanzar ese estado, llamado tiempo de relajación, depende del sistema y de los procesos físicos que intervienen. Puede ser muy corto en algunos casos y muy largo en otros.
Esta observación conduce a la definición siguiente.
Por tanto, el equilibrio termodinámico no significa que toda diferencia de temperatura, presión o concentración haya desaparecido necesariamente. Significa que no es posible ninguna evolución macroscópica espontánea dadas las restricciones impuestas al sistema. Ya hemos encontrado un ejemplo: dos volúmenes de gas a presiones diferentes, separados por una pared rígida, pueden constituir un estado de equilibrio bajo esa restricción.
Un estado de equilibrio se define siempre con respecto a las restricciones impuestas al sistema. Si se elimina una de ellas, el estado puede dejar inmediatamente de ser un estado de equilibrio para el nuevo problema termodinámico. El segundo principio proporcionará más adelante una formulación general de esta tendencia al equilibrio y permitirá caracterizar los estados de equilibrio.
Por último, hay que distinguir un estado de equilibrio de un estado estacionario. En un estado estacionario, las magnitudes macroscópicas ya no dependen del tiempo, pero pueden subsistir flujos permanentes.
El ejemplo clásico es una barra metálica cuyos extremos se mantienen a temperaturas distintas. Al cabo de cierto tiempo, el perfil de temperatura de la barra ya no depende del tiempo, pero un flujo continuo de calor la atraviesa desde el extremo caliente hacia el frío. El sistema no está en equilibrio; por eso la definición de equilibrio exige también la ausencia de flujo macroscópico. Un flujo macroscópico puede ser, por ejemplo, un flujo de calor o de materia.
4. Estados macroscópicos y variables de estado
La cuestión natural que se plantea a continuación es cómo describir cuantitativamente los estados de equilibrio.
4.1. Variables de estado
Un sistema macroscópico contiene un número inmenso de grados de libertad microscópicos. Un litro de gas contiene, por ejemplo, del orden de moléculas. Una descripción mecánica completa exigiría en principio conocer la posición y la velocidad de cada una. Sin embargo, la termodinámica supone que, en equilibrio, esta información microscópica puede sustituirse por un número muy reducido de magnitudes macroscópicas, llamadas variables de estado porque caracterizan el estado macroscópico.
El volumen , la presión , la temperatura y el número de partículas son los ejemplos más conocidos. Veremos que el primer principio introduce otra, la energía interna , mientras que el segundo introduce la entropía . Por el momento admitimos que ambas magnitudes existen y caracterizan el estado macroscópico del sistema.
El carácter notable de este postulado se subrayó en la introducción general. No suele hacerse explícito en las formulaciones del primer y segundo principio, pero es esencial y los precede lógicamente. La temperatura y la presión no son coordenadas microscópicas de las partículas, sino magnitudes emergentes que solo cobran sentido a escala macroscópica.
4.2. Variables extensivas e intensivas
Estas variables de estado se dividen en dos grandes categorías.
Una magnitud es intensiva cuando permanece invariable bajo la misma réplica.
El volumen , la masa y el número de partículas son magnitudes extensivas. En general, supondremos también que la energía interna y la entropía son extensivas (véase la observación siguiente).
La temperatura , la presión y el potencial químico son, por el contrario, magnitudes intensivas. El potencial químico se introducirá más adelante.
4.3. Álgebra de la extensividad
Las nociones de extensividad e intensividad obedecen a un álgebra sencilla, que conviene formalizar mediante el concepto de función homogénea.
Las magnitudes extensivas son homogéneas de grado , mientras que las intensivas lo son de grado .
Esta definición permite combinar inmediatamente las magnitudes. Si es homogénea de grado e de grado , entonces es homogénea de grado , mientras que lo es de grado .
Por ejemplo, la razón es homogénea de grado y, por tanto, intensiva: es el volumen por partícula. Del mismo modo, la densidad de partículas es intensiva.
Esta propiedad permite comprobar la coherencia de una ecuación termodinámica. Además del análisis dimensional habitual, debe respetar la extensividad: ambos miembros deben transformarse de igual modo al cambiar el tamaño del sistema. Sumar una variable extensiva a otra intensiva, por ejemplo, carece de sentido. Conviene adquirir el hábito de comprobarlo, al menos en el resultado final de un cálculo.
Como ejercicio, compruebe que la ecuación del gas ideal satisface ambas restricciones. Aquí es el número de partículas. También puede escribirse en función del número de moles , relacionado con mediante , donde es la constante de Avogadro. Como , se obtiene la forma habitual .
5. El espacio de estados de equilibrio
Resulta útil formular matemáticamente lo que acabamos de postular. Denotemos por el conjunto de estados de equilibrio accesibles al sistema. Un estado puede describirse mediante un número finito de variables independientes
cuyos valores lo determinan por completo. Las pueden representar la temperatura, la presión o el volumen. Estas variables actúan como coordenadas en el espacio .
Deben ser independientes porque las variables de estado suelen estar relacionadas por ecuaciones de estado, como la ecuación del gas ideal. Lo precisaremos en la sección siguiente.
Supondremos además que las magnitudes termodinámicas dependen con suficiente regularidad de estas coordenadas para aplicar el cálculo diferencial. Matemáticamente, se modela como una variedad diferenciable de dimensión finita.
Esta formulación puede parecer abstracta, pero solo hace explícita una hipótesis que muchos libros usan implícitamente al escribir cantidades como , o , sin precisar la estructura matemática que las hace posibles.
Esta construcción geométrica permitirá formular con precisión la dependencia entre variables y la noción de función de estado, y explicar por qué el trabajo y el calor intercambiados entre dos estados dependen del camino seguido, mientras que las variaciones de energía interna o entropía no dependen de él.
6. Ecuaciones de estado
Hemos modelado como una variedad de dimensión finita. Falta comprender qué determina esa dimensión. Aunque pueden utilizarse muchas variables de estado, no todas son independientes: ciertas relaciones las vinculan.
Para un gas ideal, vimos que en equilibrio
Con una cantidad de materia fija, conocer y basta para determinar . , y son variables de estado, pero solo dos pueden elegirse independientemente.
La ecuación del gas ideal corresponde a
Una ecuación de estado reduce el número de variables libres. Para un gas ideal cerrado, está fijado y define una superficie en el espacio abstracto . El espacio físico de estados de equilibrio tiene entonces dimensión , no .
Pueden elegirse , o como coordenadas. Ninguna elección es más física: son distintos sistemas de coordenadas sobre el mismo espacio.
En general, con variables vinculadas por relaciones independientes, solo pueden elegirse libremente. es la dimensión de . Más adelante sistematizaremos este recuento.
Los sistemas complejos pueden requerir varias ecuaciones de estado para caracterizar por completo los estados accesibles.
7. Funciones de estado
Definido el espacio de estados, introducimos una noción que utilizaremos continuamente.
Con coordenadas independientes , se escribe .
La energía interna y la entropía serán las dos funciones de estado más importantes de la termodinámica.
El diferencial de una función de estado es
Entre dos estados y ,
Si y pueden unirse mediante un camino matemático en ,
Esta igualdad se cumple para todo camino entre y : la integral es, por tanto, independiente del camino elegido. Se dice que es un diferencial exacto. El camino introducido aquí es un objeto matemático y no representa necesariamente la evolución física real del sistema. En la sección siguiente precisaremos cuándo una transformación termodinámica puede representarse por un camino en .
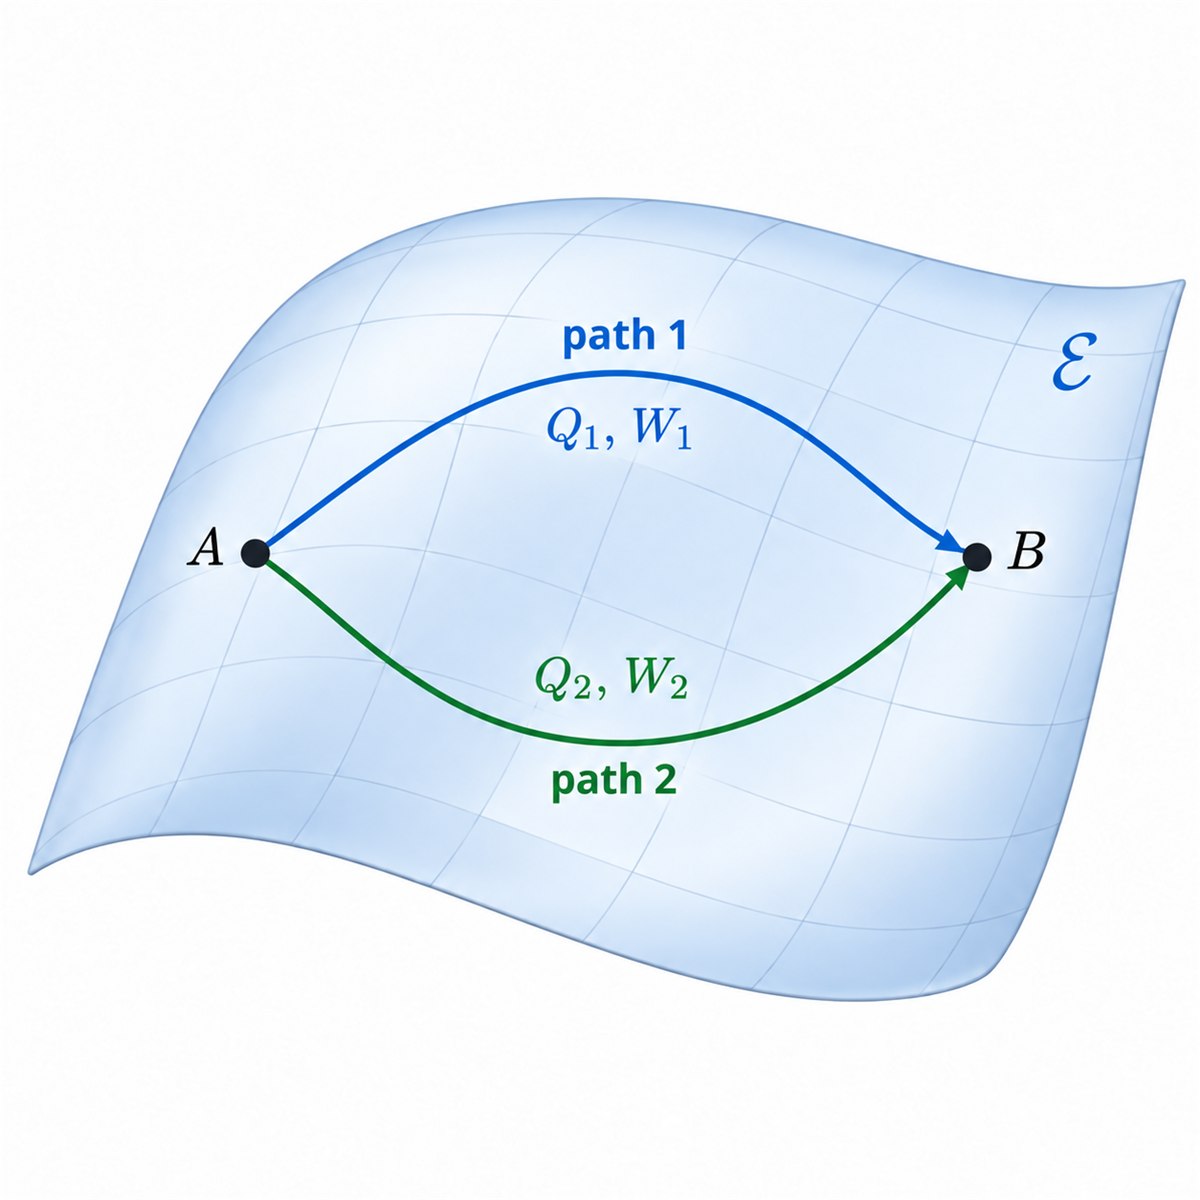
Esta propiedad distingue la energía interna del calor y el trabajo. El calor y el trabajo no son cantidades contenidas en el sistema, sino transferencias de energía durante una transformación.
Su valor depende, por tanto, de cómo se realiza la transformación entre los estados inicial y final. Escribiremos
para las cantidades elementales de calor y trabajo recibidas por el sistema, a fin de distinguirlas de diferenciales exactos de funciones de estado como
El símbolo indica que y no son diferenciales de funciones de estado. El calor y el trabajo se definirán con precisión en la Lección 4, y la entropía en la Lección 6.
8. Transformaciones termodinámicas
El calor y el trabajo dependen de cómo pasa el sistema de un estado a otro. Debemos precisar qué es una transformación termodinámica.
Una transformación termodinámica es cualquier proceso en el que un sistema pasa de un estado de equilibrio inicial a otro final.
Durante la transformación, el sistema no está necesariamente en equilibrio. Su temperatura o presión pueden variar de un punto a otro o incluso no estar definidas.
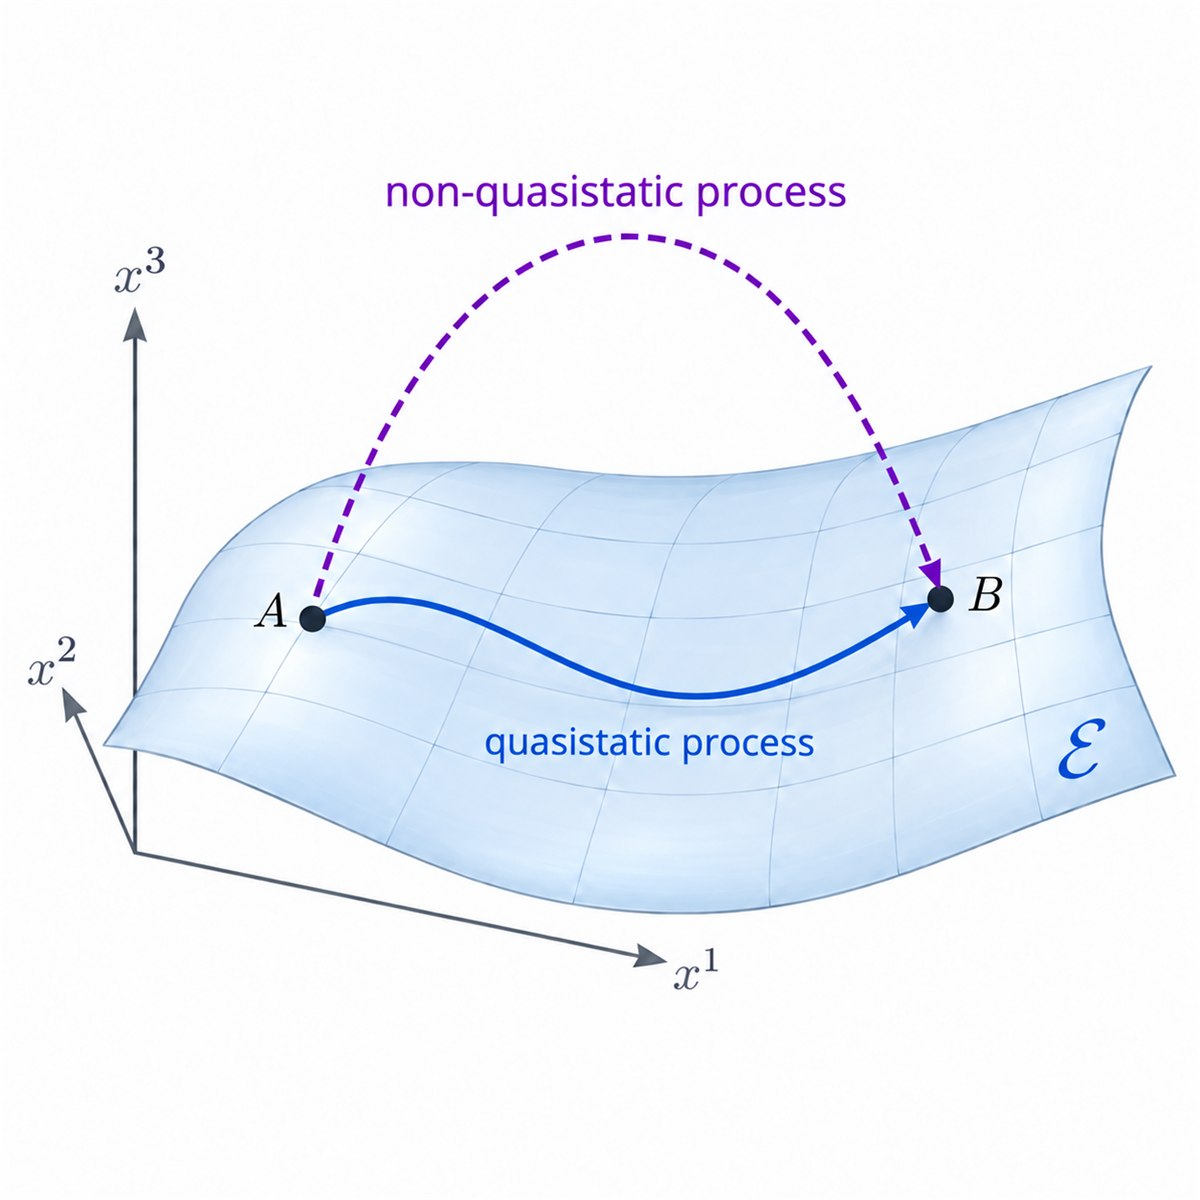
Por ello es incorrecto representar toda la evolución mediante un camino en . Solo los estados inicial y final pertenecen necesariamente a ese espacio.
8.1. Transformaciones cuasiestáticas
Una clase de transformaciones desempeña un papel central en termodinámica: las transformaciones cuasiestáticas.
Esto significa que las restricciones exteriores se modifican suficientemente despacio frente a los tiempos de relajación del sistema.
A lo largo del camino puede considerarse una sucesión de estados infinitamente próximos
y escribir
por ejemplo
El carácter cuasiestático de la transformación permite aplicar el cálculo diferencial durante toda su evolución. Las variables y funciones de estado están entonces definidas en cada etapa, y sus variaciones infinitesimales pueden evaluarse a lo largo del camino recorrido en .
Las figuras 2 y 3 ilustran dos aspectos de esta construcción. La primera opone una transformación cuasiestática, que sigue un camino en , a una transformación no cuasiestática (por ejemplo, brusca), cuyos estados intermedios no son necesariamente estados de equilibrio. La segunda compara dos transformaciones cuasiestáticas que siguen caminos distintos entre los mismos estados y : la variación de una función de estado es la misma a lo largo de ambos caminos, mientras que el calor y el trabajo intercambiados pueden diferir.
8.2. Transformaciones particulares
Ciertas transformaciones aparecen constantemente y reciben nombres específicos. Cuando una definición se refiere a una magnitud del sistema, presupone que esta está definida durante toda la evolución.
- Una transformación en la que el sistema está en contacto con un medio exterior a temperatura constante, , es monotérmica.
- Una transformación en la que el sistema está sometido a una presión exterior constante, , es monobárica.
- Una transformación en la que la temperatura del sistema permanece constante, , es isotérmica.
- Una transformación en la que la presión del sistema permanece constante, , es isobárica.
- A volumen constante, , es isócora, como en un recipiente rígido.
- Sin intercambio de calor, durante toda la evolución, es adiabática; idealmente se realiza con paredes adiabáticas.
- A entropía constante, durante toda la evolución, es isentrópica. En particular, cumple entre sus estados inicial y final. Una adiabática no es necesariamente isentrópica.
- A energía interna constante, durante toda la evolución, es isoenergética. En particular, cumple entre sus estados inicial y final.
- Si el estado final coincide con el inicial, es cíclica.
Una transformación monotérmica es isotérmica bajo condición de equilibrio térmico: si el sistema permanece en todo instante en equilibrio térmico con el exterior, a través de una pared diatérmica, se tiene a lo largo de toda la evolución. Del mismo modo, una pared móvil que permite el equilibrio mecánico hace que una transformación monobárica sea isobárica.
9. Referencias
Para una presentación clásica y sistemática de la termodinámica, véanse en particular Diu et al. [1] y Callen [2].